Analyse

  • Cancer : Unicancer ouvre l’entrepôt Harmonie, avec un accès aux données annoncé en 4 à 6 mois

    Le 22 octobre 2026, Unicancer a annoncé la mise en service d’Harmonie, son entrepôt de données de santé consacré à la cancérologie. L’entrepôt relie les données de trois cohortes de recherche du réseau (CANTO, ESME et ODH), soit près de 200 000 patients, à celles du Système national des données de santé (SNDS), qui couvrent près de 3 millions de patients entre 2008 et 2024. Nouveauté selon Unicancer : ces cohortes peuvent aussi être croisées entre elles pour la première fois. Les premiers résultats font état de taux d’appariement compris entre 87 % et 94 %.

    Pourquoi cela compte : chercheurs et industriels disposent d’une nouvelle source de données de vie réelle en cancérologie, déjà préparée et qui serait accessible en quatre à six mois selon Unicancer. Un laboratoire qui doit démontrer la valeur d’un traitement du cancer du sein, du poumon ou de l’ovaire peut l’intégrer dès maintenant à son calendrier d’évaluation.

    Un accès plus rapide aux données de vie réelle et jusqu’à 2 000 variables par patient

    Les données de vie réelle décrivent la prise en charge de patients suivis en dehors des essais cliniques. Les autorités de santé s’y réfèrent de plus en plus pour juger l’efficacité et le coût d’un traitement en pratique courante. Or l’accès au SNDS reste lent : selon la Cnam, la demande dépasse la capacité de mise à disposition. Harmonie propose une voie plus courte. Selon Unicancer, après contractualisation et avis favorable de son comité scientifique et éthique, certaines analyses pourraient être menées sans nouvelle démarche réglementaire, dans le cadre de la méthodologie de référence MR004, en quatre à six mois.

    Harmonie peut mobiliser jusqu’à 20 années de données consolidées et 2 000 variables par patient, comprenant des informations cliniques, thérapeutiques, médico-économiques et relatives à la qualité de vie.

    Des bras de contrôle externes pour les essais cliniques

    Dans certains essais, il est difficile de constituer un groupe de patients privés du nouveau traitement. On peut alors comparer les patients traités à des patients similaires tirés de données existantes : c’est un bras de contrôle externe. Unicancer cite cet usage parmi les applications d’Harmonie. Son acceptation par les évaluateurs reste toutefois encadrée : la HAS publie des orientations sur cette méthode, dont l’usage se concentre sur l’oncologie.

    Une gouvernance conçue pour la confiance des patients

    Unicancer indique avoir réinformé individuellement les patients et n’avoir intégré que les données de ceux qui ne s’y sont pas opposés. Ce dispositif rejoint le règlement européen sur l’espace européen des données de santé, dont le volet sur la réutilisation des données doit s’appliquer d’ici mars 2029 et reconnaît un droit d’opposition.

    Avec Harmonie, Unicancer se positionne comme un guichet spécialisé de données en cancérologie, ouvert aux industriels. Il s’appuie sur quatre partenaires d’études : Cemka, Epimentis, Heva et Horiana.

    Trois nouvelles indications prévues en 2027

    • Un comité scientifique et éthique, installé en février 2026, encadre l’utilisation des données et a déjà rendu cinq avis. Seules les données des patients informés et ne s’étant pas opposés à leur utilisation sont intégrées à l’entrepôt.
    • Actualisé chaque année, Harmonie doit être étendu au second semestre 2027 aux cancers colorectaux, de la prostate et de la vessie.
    • Les premières études utilisant ses données ont commencé à produire des résultats scientifiques, notamment l’étude LongHER, présentée lors du congrès de l’European Society for Medical Oncology (ESMO).

    Source : Unicancer, communiqué de presse du 22 octobre 2026 – fiabilité : déclarative
  • États-Unis : l’IA diagnostique de Microsoft, publiée dans Science, devance les généralistes

    Publié le 22 octobre 2026 dans Science, MAI-DxO, l’orchestrateur de diagnostic de Microsoft, trouve 83 % des diagnostics de 304 cas complexes, contre 36 % pour des généralistes autorisés à consulter des références. Sur des cas d’urgences plus courants, il obtient 80 %, contre 47 % pour les médecins.

    Pourquoi cela compte : la version diffusée fin juin 2025 n’était qu’une prépublication, sans médecins disposant de leurs outils habituels. L’article évalué par les pairs ajoute cette comparaison et un second jeu de cas, issu de vraies admissions aux urgences. Il reste une évaluation sur dossiers simulés : la preuve d’un bénéfice pour les patients dépend désormais de l’étude prospective annoncée.

    Un diagnostic construit pas à pas

    Le test, baptisé SDBench (Sequential Diagnosis Benchmark), reproduit le raisonnement clinique : le système ou le médecin part d’une présentation succincte, puis choisit les questions à poser et les examens à demander, dont le coût estimé est comptabilisé. Le premier jeu reprend 304 cas publiés par le NEJM, réputés difficiles. Le second provient de MIMIC-IV-ED, base de données de passages aux urgences d’un hôpital de Boston.

    MAI-DxO fonctionne comme un panel de médecins virtuels : plusieurs rôles proposent des hypothèses, choisissent les examens et contestent le diagnostic en tête, puis révisent leur jugement à chaque nouvelle information. L’analyse principale repose sur le modèle GPT-5. Selon Microsoft, une configuration orientée vers la maîtrise des coûts atteint 81 % sur les cas du NEJM pour moins de la moitié du coût des systèmes comparés, et les résultats se maintiennent avec des modèles plus récents sans changer la méthode.

    Ce qui a changé depuis 2025

    Fin juin 2025, Microsoft avait présenté une première version, alors évaluée sur les seuls cas du NEJM face à 21 médecins privés de toute ressource, qui obtenaient environ 20 % (un diagnostic « presque sans erreur » était alors annoncé d’ici 5 à 10 ans). L’écart avec les médecins se réduit lorsque ceux-ci consultent des références : il passe d’un facteur 3,7 à un facteur 2,3 sur les cas complexes, et reste de 1,7 aux urgences.

    Prochaine étape : des patients réels

    Microsoft prévoit une étude prospective au Beth Israel Deaconess Medical Center, à Boston : des patients interagiront directement avec le système, dont les conclusions seront comparées à celles de médecins indépendants. La Mayo Clinic est associée pour apporter expertise clinique et données longitudinales. Une partie du benchmark sera publiée en accès ouvert, avec une sélection de cas du NEJM et le code d’estimation des coûts. Aucun résultat de l’étude prospective n’est encore disponible.

    Pour un établissement, le chiffre utile n’est pas le score sur dossiers publiés, mais la performance qui sera mesurée au contact de patients.

    Source : Nori H. et al., « Sequential diagnosis with language models », Science (22 octobre 2026), et Microsoft AI, « Building Medical Superintelligence » (22 octobre 2026) · fiabilité : publication évaluée par les pairs

  • Royaume-Uni : 100 M£ pour la biosécurité par l’IA, avec OpenAI et Anthropic

    Selon le Cabinet Office, le budget d’automne britannique, qui sera présenté le mercredi 28 octobre 2026, prévoit 100 millions de livres (environ 119 millions d’euros) pour créer un AI Biosecurity Lab (AIBL), présenté par le gouvernement comme une première mondiale. OpenAI et Anthropic y apporteraient 200 millions de livres, portant l’engagement total à 300 millions au maximum. Le laboratoire coordonnera les centres nationaux de biosécurité et les entreprises des sciences de la vie, en partenariat avec Google DeepMind et Basecamp Research.

    Le Royaume-Uni fait de l’IA appliquée à la biologie un outil de sécurité sanitaire, et non plus seulement un sujet de recherche. Ce montage, qui réunit l’État et les principaux développeurs d’IA autour d’un enjeu de santé publique, pourrait préfigurer des standards d’évaluation.

    Le rôle et le périmètre précis du laboratoire restent à détailler. À ce stade, il s’agit d’un engagement budgétaire, sans déploiement.

    Un financement public de 100 M£, complété par des apports en nature

    L’engagement atteint donc jusqu’à 300 millions de livres. Seuls les 100 millions de l’État constitueraient toutefois de l’argent nouveau : la part d’OpenAI et d’Anthropic prendrait la forme de crédits d’utilisation de leurs modèles, d’accès et d’appui technique. Les crédits ne rémunèrent ni chercheurs ni équipements : ils orientent les travaux vers les outils des deux contributeurs.

    Détection précoce et contre-mesures : le volet santé publique

    Le laboratoire s’inscrit dans une initiative nationale de 165 millions de livres, dont 65 millions sont réservés à la biosurveillance et au développement de contre-mesures médicales contre des pathogènes prioritaires. Ses deux premières missions seraient de repérer tôt les nouvelles menaces biologiques et d’accélérer la mise au point de vaccins et de traitements. L’objectif s’appuie ainsi sur deux usages de l’IA déjà répandus en recherche biomédicale.

    Un écosystème resserré autour de quelques acteurs de l’IA

    Outre ses deux cofinanceurs, le laboratoire travaillera avec Google DeepMind et Basecamp Research. Or Anthropic a participé, via son fonds Anthology, à la levée de 140 millions de dollars de Basecamp Research en septembre 2026. Les grands développeurs d’IA gagnent ainsi un ancrage institutionnel dans la sécurité nationale.

    Source : Cabinet Office, communication du Gouvernement du Royaume-Uni (24 octobre 2026) – fiabilité : officielle

  • Dispositifs médicaux : la base européenne EUDAMED ne signale que 7,3 % des logiciels à IA

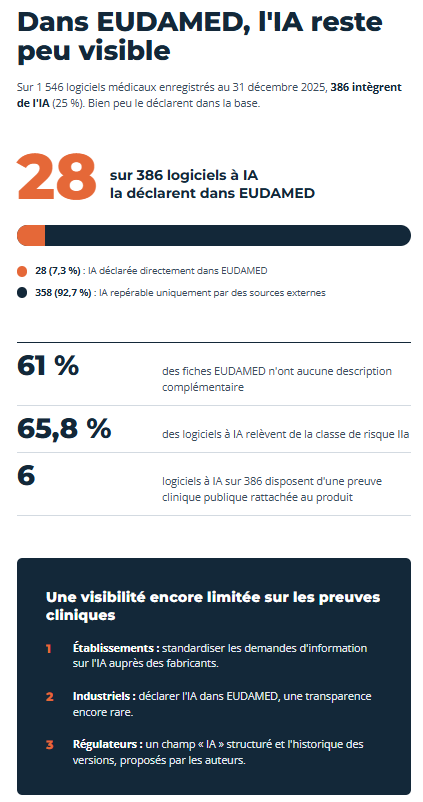
    Quatre chercheurs ont publié, dans l’International Journal of Medical Informatics (dans le volume 222, à paraitre en décembre 2026, disponible en ligne) une analyse des 1 546 logiciels médicaux enregistrés dans EUDAMED, la base européenne des dispositifs médicaux, au 31 décembre 2025. Selon l’étude, 386 d’entre eux (25,0 %) intègrent de l’IA, attestée par une source publique propre au dispositif. Seuls 28 (7,3 % de ce sous-ensemble) sont toutefois identifiables comme tels dans EUDAMED : pour les 358 autres, l’information n’apparaît que dans des sources extérieures.

    Pourquoi cela compte : le problème relève de la visibilité, la base publique européenne ne permet pas aujourd’hui de savoir facilement si un logiciel médical repose sur de l’IA. Les fiches EUDAMED ne mentionnent pas toujours l’IA, faute de champ dédié et de description systématique.

    Des dispositifs majoritairement dédiés au diagnostic, mais un manque de preuves cliniques

    Les auteurs n’ont retenu un dispositif comme utilisant l’IA que lorsqu’une mention explicite (apprentissage automatique, réseau de neurones…) était rattachée au produit lui-même : une allusion à des « algorithmes » ne suffisait pas. Le taux de 25 % constitue donc un minimum observable. Selon l’étude, ces logiciels relèvent majoritairement de la classe de risque IIa (65,8 %). Ils servent surtout au diagnostic ou à l’interprétation de données médicales (60,6 %), notamment en radiologie, cardiologie, neurologie et oncologie. Seuls 6 sur 386 (1,6 %) disposent d’une preuve clinique ou scientifique publique rattachée au produit.

    EUDAMED ne suffit pas pour savoir ce que l’on achète

    L’étude identifie deux causes à ce défaut d’information. D’abord, 61 % des fiches ne comportent aucune description complémentaire. Ensuite, la description existante peut omettre l’IA : c’est le cas pour 120 des 358 dispositifs repérés grâce aux seules sources externes. Or cette information conditionne la formation des utilisateurs, la supervision humaine et le suivi des mises à jour.

    Les établissements peuvent s’appuyer sur les six informations que les auteurs proposent de rendre systématiques :

    • La présence d’IA.
    • La famille de méthode.
    • Le caractère figé ou évolutif du modèle.
    • La tâche assistée.
    • L’utilisateur visé.
    • La provenance de l’information.

    Industriels : rendre l’IA visible devient un argument

    Un éditeur qui y décrit explicitement son IA, et qui publie une évaluation clinique de son produit se distingue. Il anticipe aussi le règlement européen sur l’IA, dont les obligations pour les dispositifs médicaux à haut risque s’appliqueraient à partir du 2 août 2028.

    Régulation : un champ « IA » structuré et un historique des versions

    Les auteurs recommandent d’ajouter à EUDAMED des métadonnées propres à l’IA, sous forme de catégories prédéfinies qui n’obligeraient pas à divulguer le détail des modèles. Ils précisent qu’il ne s’agit pas de signaler un manquement. Pour les logiciels fréquemment mis à jour, ils plaident aussi pour conserver l’historique des versions et des incidents.

    International : comparer l’organisation de l’information, pas les chiffres

    Les auteurs déconseillent de comparer les volumes entre pays, car les bases diffèrent par leur périmètre et leur couverture. Ils invitent à comparer plutôt la manière dont l’information est rendue accessible. Aux États-Unis, la FDA publie une liste dédiée aux dispositifs à IA, repérés à partir des termes employés dans les résumés d’autorisation, et encourage les fabricants à y faire figurer cette information.


    Source : International Journal of Medical Informatics, volume 222 (à paraitre en décembre 2026, étude mise en ligne en octobre 2026) – Fiabilité : publication évaluée par les pairs

  • Replik.care : des IA entraînées sur les travaux de spécialistes, à interroger comme un confrère

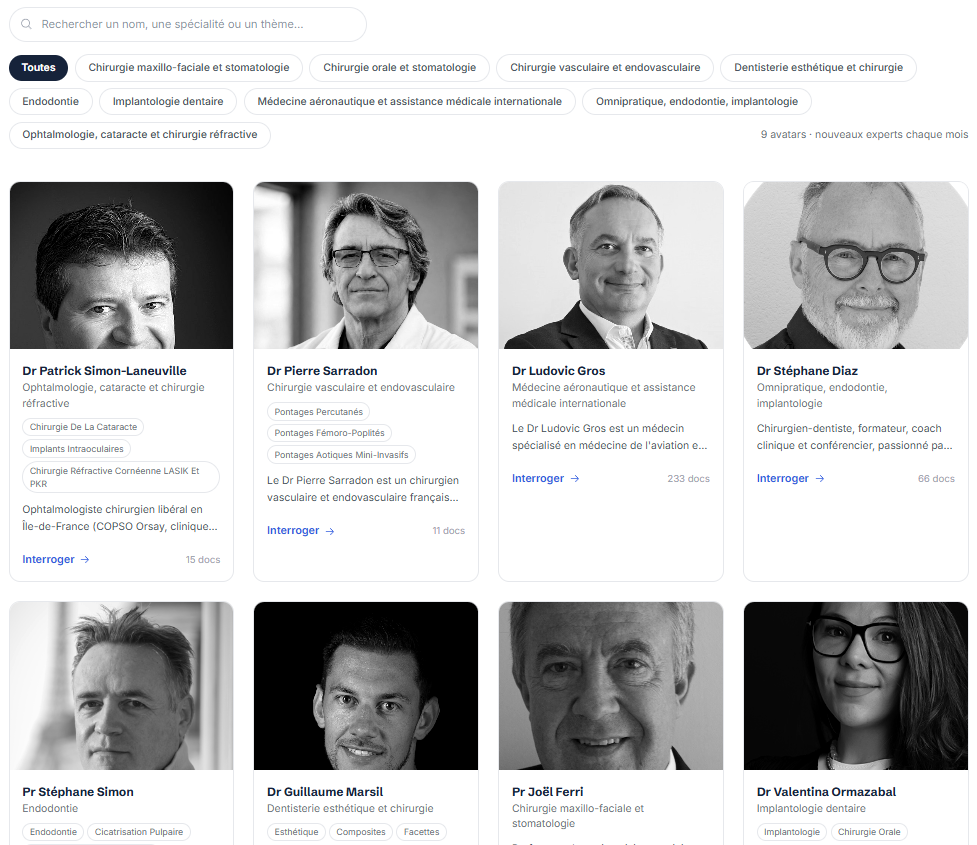
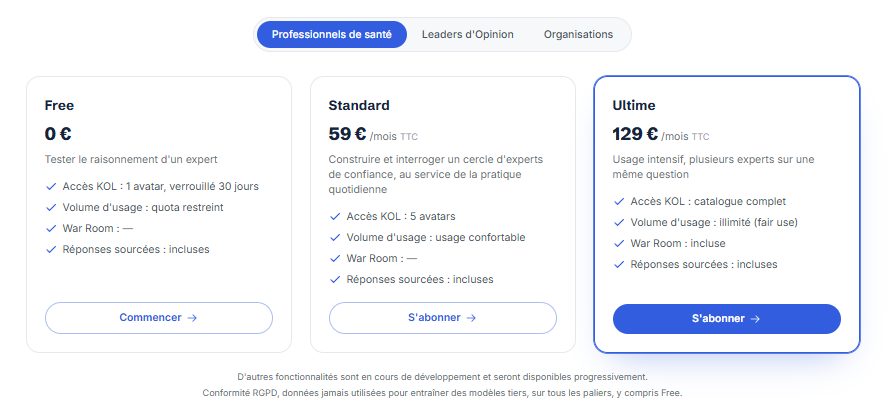
    La start-up française Replik.care propose aux professionnels de santé d’interroger, sur abonnement, des « avatars » de spécialistes reconnus : des assistants IA entraînés sur les publications, cours et conférences d’un expert, qui restituent sa façon de raisonner face à un cas. La plateforme a été lancée début septembre 2026 dans le secteur dentaire. Fondée par la Dre Solène Vo Quang, chirurgienne-stomatologue libérale à Paris, la société a présenté ce lancement dans un communiqué du 18 septembre 2026. Une vingtaine de médecins auraient déjà créé leur avatar, avec 30 spécialistes et 60 abonnés.

    @Replik.care : extrait du site web

    Un accès au raisonnement de l’expert, en amont de l’avis formel

    Le point de départ est organisationnel. Face à un cas complexe, le praticien sait souvent quel confrère il aimerait consulter, mais celui-ci n’est pas joignable, et les délais d’accès aux spécialistes allongent la prise en charge.

    La plateforme fournit une grille de raisonnement. L’avatar restitue la méthode de l’expert : les éléments qu’il examine en premier, les questions qu’il se pose, la manière dont il présente son raisonnement. Chaque réponse citerait les sources de l’expert, et l’avatar devrait signaler lorsqu’il ne dispose pas de l’information. Pour le praticien, l’intérêt serait double : structurer sa propre réflexion et formuler une demande d’avis plus précise auprès d’un confrère.

    Deux fonctions touchent directement à la coordination entre disciplines. La première est la transversalité visée : un chirurgien-dentiste pourrait obtenir l’éclairage d’un cardiologue pour un patient à risque, à l’interface entre deux spécialités où l’information circule mal. La seconde, baptisée « War Room », permet de poser la même question à plusieurs avatars.

    Le dispositif crée enfin une boucle de retour vers l’expert. Celui-ci est alerté lorsque son avatar est sollicité, consulte les questions posées et accède à celles restées sans réponse pour combler les manques.

    @Replik.care : extrait du site web (tarifs)

    L’avatar n’engage pas l’expert : la décision reste celle du praticien, et l’expert ne relit pas chaque réponse en temps réel. L’avatar s’appuie en priorité sur le corpus de l’expert, complété si besoin par d’autres sources scientifiques.

    L’accès à l’avis d’un spécialiste reste un point de blocage des parcours. En rendant le raisonnement d’un expert consultable à toute heure, Replik.care propose un appui à la réflexion du praticien.

    Source : Replik.care, communiqué de presse du 18 septembre 2026 – fiabilité : déclarative


  • États-Unis : la FDA encadre les applications associées aux médicaments sur ordonnance

    La Food and Drug Administration a publié le 20 octobre 2026 des lignes directrices définitives sur les applications et logiciels utilisés avec les médicaments sur ordonnance. Le texte répond à trois questions : quand le contenu d’une application relève de l’étiquetage obligatoire ou de l’étiquetage promotionnel, quand l’application doit être mentionnée dans l’information de prescription du médicament, et ce que les laboratoires doivent soumettre à l’agence. Selon la FDA, il met fin à une incertitude de longue date.

    L’agence cherche à clarifier le cadre applicable aux logiciels qui accompagnent les traitements, alors que leurs usages s’étendent du rappel de prise médicamenteuse au suivi des symptômes et à l’accompagnement personnalisé des patients.

    Pourquoi cela compte : un laboratoire qui veut que son application soit présentée au médecin comme une partie du traitement devra prouver qu’elle améliore réellement la santé du patient. Sans cette preuve, l’application sera traitée comme de la publicité pour le médicament. Les études nécessaires doivent donc être prévues dès le développement du médicament.

    Deux voies pour une application : la promotion ou l’information de prescription

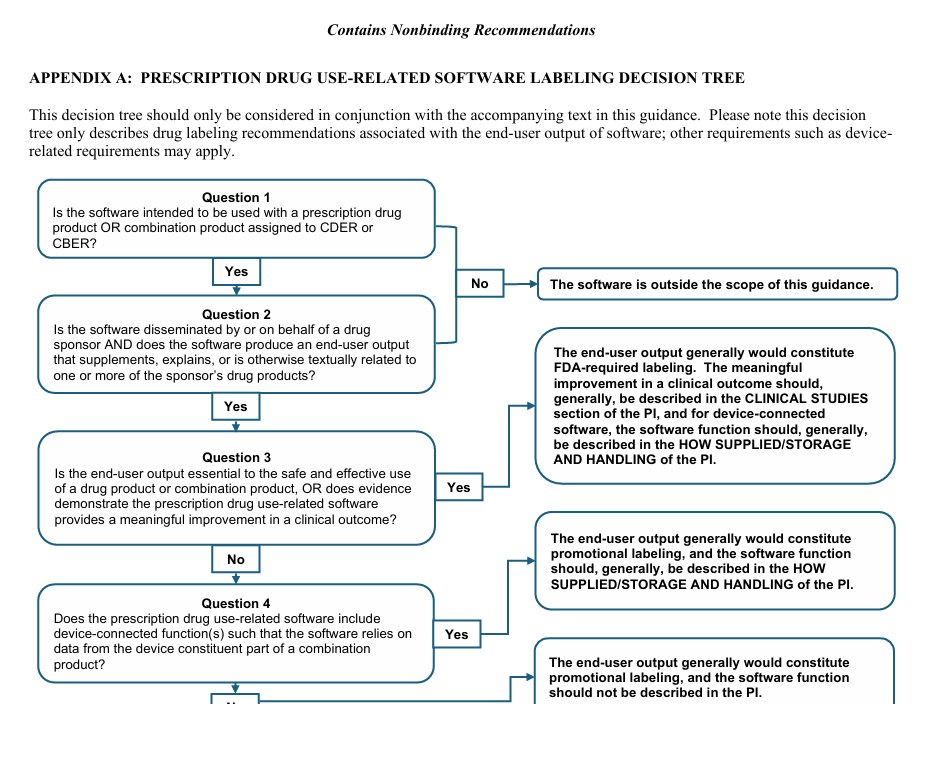
    Le texte distingue deux catégories de logiciels. Une application autonome (rappel de prise, suivi des symptômes, accompagnement) ne figurerait dans l’information de prescription que si le laboratoire montre qu’elle est indispensable à un usage sûr et efficace, ou qu’elle apporte un bénéfice clinique significatif.

    Il introduit notamment un arbre de décision destiné à aider les fabricants à déterminer les informations devant figurer dans la documentation réglementaire des médicaments. Des exemples de formulations sont également proposés pour les logiciels associés à des dispositifs médicaux et les applications autonomes.

    @FDA : Regulatory Considerations for Prescription Drug Use-Related Software Guidance for Industry

    Un contenu soumis par défaut aux règles de la promotion

    Selon la FDA, dans la plupart des cas, le contenu affiché par une application compagnon sera traité comme du matériel promotionnel, à l’image des autres formes de publicité pour un médicament. Chaque message vu par le patient relèverait donc des exigences applicables à la promotion, avec une déclaration à l’agence via le formulaire FDA 2253. Le point sensible concerne les applications qui s’adaptent à chaque patient, évolution que la FDA dit observer : plus le contenu est personnalisé, plus sa relecture préalable est difficile.

    Les applications liées à un dispositif intégrées à l’usage du médicament

    Pour les applications appariées à un dispositif, comme un inhalateur pour l’asthme, la FDA recommande en général une description dans l’information de prescription, en raison du rôle central du logiciel dans l’utilisation du médicament. Selon Michael Davis, directeur du centre d’évaluation des médicaments de la FDA (CDER), l’agence a aligné l’approche de ses centres chargés des médicaments et des dispositifs, afin d’offrir aux développeurs une voie claire et cohérente.

    Un point de comparaison pour la France et l’Europe

    En France, l’accès au marché du numérique en santé repose surtout sur le statut de dispositif médical numérique et sur le remboursement, via la liste des activités de télésurveillance médicale (LATM) ou la prise en charge anticipée numérique (PECAN). L’approche américaine part d’un autre point d’entrée : le lien entre l’application et la notice du médicament, selon un principe de contrôle proportionné au risque revendiqué par la FDA.

    Un cadre posé, un déploiement encore à démontrer

    Le texte formule des recommandations ; il ne cite ni application déjà inscrite dans une information de prescription, ni donnée d’usage. Il conclut un chantier ouvert par un cadre proposé en 2018, puis par un projet de lignes directrices publié en septembre 2023. La maturité du marché se mesurera au nombre de médicaments dont l’information de prescription mentionnera une application, ce qui suppose des preuves cliniques exigeantes à produire. Ces recommandations ne constituent pas des obligations juridiques contraignantes.

    Pour les laboratoires pharmaceutiques et les éditeurs de solutions numériques, les recommandations précisent les éléments à documenter concernant les fonctionnalités des applications, leur contribution à l’utilisation du médicament et les informations communiquées aux patients.

    Source : FDA, communiqué du 20 octobre 2026 – fiabilité : officielle

  • Orange Business Services et COM NETWORK remportent le marché d’IA générative du Resah

    Le GIP Resah a attribué le 19 août 2026, puis conclu le 3 septembre 2026, deux accords-cadres portant sur une plateforme SaaS d’accès à des services d’IA générative multi-modèles, selon un avis d’attribution envoyé au BOAMP le 10 septembre 2026. Orange Business Services remporte le lot 1 (mode « intermédiaire ») et COM NETWORK le lot 2 (mode « grossiste »), chacun pour une valeur maximale de 50 M€. Les marchés couvrent la période du 7 septembre 2026 au 6 septembre 2030.

    Des accords-cadres conclus pour deux ans, reconductibles jusqu’en 2030

    Les deux accords-cadres sont conclus sans montant minimal, avec un plafond financier fixé pour leur durée totale. Leur durée initiale est de deux ans à compter de leur notification. Chaque lot pourra faire l’objet de deux reconductions tacites de douze mois, portant sa durée maximale à 48 mois. Le Resah intervient selon deux modalités prévues par l’article L. 2113-2 du Code de la commande publique : en tant que centrale d’achat intermédiaire pour le premier lot et en tant que centrale d’achat grossiste pour le second.

    Le montant de 100 M€ correspond au maximum que les commandes pourront atteindre en quatre ans, tous acheteurs confondus. La valeur estimée par le Resah est cinq fois plus faible : 20 M€. Comme aucun minimum n’est prévu, rien n’oblige les établissements à commander.

    Pour départager les candidats, le Resah a retenu des critères de prix et de qualité

    Pour le lot attribué à Orange Business Services, l’évaluation porte sur la solution logicielle, les services associés, le caractère innovant de la solution et la prise en compte des considérations sociales et environnementales dans l’exécution des prestations.

    Pour le lot attribué à COM NETWORK, les critères mentionnés concernent le prix, la qualité de la solution logicielle, les services associés ainsi que les considérations sociales et environnementales. Le caractère innovant de la solution ne figure pas comme critère distinct dans la description de ce second lot.

    Des premiers usages surtout administratifs

    Les retours d’expérience disponibles concernent le support plutôt que le soin. Selon Orange, sa plateforme Live Intelligence est déployée auprès d’environ 15 000 professionnels du GHT Rouen Cœur de Seine, au CHU de Rouen, certaines étapes de préparation de dossiers de subventions seraient passées de trois semaines à deux jours.

    Source : GIP Resah, avis d’attribution de marché (10 septembre 2026) – fiabilité : officielle

  • France : l’État prépare l’arrivée de l’IA dans le dépistage organisé du cancer du sein

    Dans son communiqué d’Octobre Rose du 30 septembre 2026, le ministère de la Santé annonce des travaux avec la HAS (Haute Autorité de santé) et l’INCa (Institut national du cancer), en lien avec les représentants des radiologues, sur la place que pourrait prendre l’IA dans le dépistage organisé du cancer du sein.

    Ils doivent préciser les évaluations nécessaires, les modalités d’utilisation par les radiologues et les conditions d’un éventuel déploiement.

    Pourquoi cela compte : le programme repose sur une double lecture des mammographies par des radiologues, ressource en tension. Les preuves d’efficacité de l’IA existent désormais ; les décisions qui restent à prendre portent sur la fonction confiée à l’IA, la doctrine d’achat et la preuve exigée à chaque nouvelle version d’un logiciel.

    Ce que disent les preuves. L’essai randomisé suédois MASAI, mené auprès de 106 000 femmes, a montré qu’une IA chargée d’orienter chaque mammographie vers une lecture simple ou double, et de signaler les zones suspectes, augmentait de 29 % le nombre de cancers détectés tout en réduisant de 44 % la charge de lecture des radiologues. Ses résultats finaux, publiés dans The Lancet, font état de 12 % de cancers d’intervalle en moins (82 contre 93), c’est-à-dire de cancers découverts entre deux examens, sans hausse des faux positifs. HTI avait présenté ces résultats.

    Quatre usages possibles. Le Pr Patrice Taourel (CHU de Montpellier) distingue l’IA autonome, à laquelle il est défavorable faute de spécificité suffisante ; l’IA de tri, qui pourrait diviser par plus de deux le nombre de mammographies lues au prix de quelques cancers manqués ; l’IA en deuxième lecture, qui éviterait 60 % des secondes lectures sans perte de chance selon une étude ; et l’IA en appui du premier lecteur, déjà utilisée dans certains centres hors dépistage organisé, avec un risque de rappels plus nombreux chez les radiologues peu expérimentés.

    Les questions ouvertes. La Direction générale de la santé (DGS) cite le surcoût, l’usage du temps libéré, le choix d’un fournisseur unique (risque de dépendance) ou de plusieurs (risque d’hétérogénéité), et la preuve à exiger pour chaque nouvelle version. Les prochaines étapes annoncées : choisir la fonction de l’IA, expérimenter en conditions réelles, arrêter la doctrine d’achat. Le même communiqué annonce une mesure du budget 2027 de la Sécurité sociale pour renforcer la participation des radiologues au dépistage organisé.

    Source : Ministère de la Santé, communiqué du 30 septembre 2026 – fiabilité : officielle ; APMnews, dépêche du 1er octobre 2026 reprise par Vidal le 15 octobre 2026 – fiabilité : presse ; essai MASAI, Université de Lund et The Lancet, 2026 – fiabilité : officielle

  • Royaume-Uni : la plateforme fédérée de données du NHS utilisée par 142 hôpitaux

    Selon les indicateurs publiés par le NHS England le 25 septembre 2026, 142 établissements hospitaliers publics (trusts) et 35 structures territoriales de coordination des soins (integrated care boards, ICB) utilisaient la Federated Data Platform (FDP) à fin août 2026. Cette plateforme, déployée depuis avril 2024, réunit des données opérationnelles jusque-là dispersées entre plusieurs systèmes. 170 trusts ont signé un protocole d’adhésion et 137 déclarent en retirer des bénéfices.

    Le NHS dispose d’un outil de pilotage opérationnel déployé à grande échelle, dont l’usage et les effets sont publiés produit par produit. Ces effets restent observationnels. Pour un décideur, l’enseignement porte moins sur la technologie que sur la méthode : un socle commun, des cas d’usage mutualisés et une évaluation à prévoir dès le départ.

    Un socle national, des produits mutualisés

    La FDP repose sur un principe simple : un socle technique commun, sur lequel le NHS England met à disposition des produits commandés au niveau national et développés localement. Un outil conçu dans un établissement peut ainsi être proposé à tous les autres. Cette mutualisation pourrait expliquer la vitesse de diffusion.

    Listes d’attente : le premier gisement de valeur

    Les volumes les plus élevés concernent la mise à jour des listes d’attente. Jusqu’à fin juin 2026, l’outil de suivi du délai entre adressage et traitement (RTT) a permis de revoir 5 751 136 dossiers et de retirer 1 164 821 personnes des listes. Ces retraits ne sont pas tous des erreurs corrigées, ils incluent des patients déjà traités, réorientés vers leur médecin généraliste ou ayant renoncé aux soins. Ce cas d’usage, à faible risque clinique, libère surtout du temps administratif.

    Sorties d’hospitalisation : partager les données avec le secteur social

    L’outil OPTICA relie le dossier patient de l’hôpital aux systèmes des services sociaux locaux, afin de repérer les patients médicalement sortants qui restent hospitalisés. Selon NHS England, le nombre moyen de jours de retard a baissé de 12,50 % pour les séjours de plus de 7 jours et de 14,34 % pour ceux de 21 jours ou plus. Une étude de la Health Foundation ne constaterait toutefois pas d’amélioration notable, conclusion contestée par Palantir.

    Des bénéfices observés, pas démontrés

    Le NHS England précise que ses calculs comparent des périodes avant et après le déploiement, sans contrôler les autres facteurs : il ne peut donc pas conclure à un lien de cause à effet. Cela vaut pour les 117 539 patients supplémentaires opérés dans les trusts équipés de l’outil de programmation des blocs. Certains gains sont modestes : avec Cancer 360, le respect de l’objectif de traitement à 31 jours progresse de 0,37 %.

    Être raccordé ne signifie pas utiliser

    L’adoption varie fortement selon les produits. Si 142 trusts sont en production, chaque produit n’en mobilise que 16 à 40, et Cancer 360 seulement 6. Les outils cliniques demandent plus de temps d’appropriation : le NHS England n’en mesure les effets qu’après 90 jours d’usage. Le nombre d’établissements raccordés ne suffit donc pas à juger la réussite d’un programme.

    Le contrat, attribué en novembre 2023 à un consortium mené par Palantir, est estimé à 330 M£ sur sept ans. Selon le Financial Times, cité par Computing, le coût global du programme aurait été réévalué à 1,1 Md£ pour 808 M£ de bénéfices attendus, alors que le gouvernement doit se prononcer sur une clause de sortie en 2027.

    Transposabilité en France et en Europe

    En France, la structuration des données hospitalières passe surtout par les entrepôts de données de santé hospitaliers (EDSH), orientés vers la recherche. Un appel à projets de 2,325 M€, lancé en septembre 2026, vise à en élargir les réseaux. L’exemple anglais montre qu’un socle de données peut aussi servir au pilotage quotidien des parcours. À l’échelle européenne, le règlement sur l’espace européen des données de santé, applicable à partir de mars 2027, fixe le cadre du partage de ces données.

    Ce que cela change

    • Pour les décideurs publics : l’exemple anglais invite à adosser aux réseaux de données des cas d’usage opérationnels mutualisés, assortis d’un protocole d’évaluation.
    • Pour les directeurs d’hôpitaux : la validation des listes d’attente et la gestion des sorties constituent des premiers chantiers à faible risque, aux effets rapidement mesurables.
    • Pour les industriels : les acheteurs publics devraient exiger davantage de preuves d’impact et des garanties de réversibilité.

    À surveiller

    Le NHS England publiera la prochaine mise à jour de ses indicateurs en décembre 2026.

    Source : NHS England, mise à jour du 25 septembre 2026 – fiabilité : officielle

  • Chine : un essai sur 1 584 examens valide une IA d’aide au dépistage des malformations cérébrales

    Selon un essai randomisé publié dans The Lancet Digital Health le 10 septembre 2026, l’outil d’IA chinois PAICS améliore la détection de dix malformations intracrâniennes fœtales par les échographistes. L’essai a été mené entre le 6 septembre 2022 et le 1er novembre 2023 dans cinq centres de diagnostic prénatal. Il porte sur 1 584 examens de grossesses à haut risque, réalisés par 29 échographistes, et serait selon les auteurs le premier essai randomisé à évaluer une IA d’échographie prénatale.

    Pourquoi cela compte : l’essai mesure ce que l’IA apporte à l’échographiste pendant l’examen, ce que les tests sur images archivées ne permettent pas. Il répond aussi à une crainte fréquente : l’IA n’a pas réduit la détection des anomalies qu’elle ne cible pas. C’est la preuve à demander à un éditeur, valable ici en grossesse à haut risque.

    Un essai qui évalue l’échographiste assisté, pas l’algorithme seul

    Les IA d’échographie prénatale sont le plus souvent validées sur des images déjà enregistrées. Ici, pour chaque patiente, le même échographiste a posé deux diagnostics, l’un pendant l’examen, l’autre en relisant la vidéo quatre semaines plus tard. L’IA n’intervenait que dans l’un des deux, ce qui permet de comparer chaque opérateur à lui-même. La référence était l’avis d’un panel de trois experts.

    Des gains nets sur les anomalies fréquentes et au deuxième trimestre

    Avec l’IA, la sensibilité passe de 78,6 % à 87,3 % dans l’analyse par fœtus, et de 69,6 % à 81,4 % dans l’analyse par malformation. La spécificité, qui mesure la capacité à ne pas signaler une anomalie absente, reste stable. Le gain est net pour les anomalies courantes, comme la ventriculomégalie légère (+14,4 points), mais n’est pas significatif pour les plus rares. Il apparaît entre 14 et 27 semaines et chez les femmes dont l’IMC est inférieur à 25, là où l’image est de meilleure qualité. Les échographistes ont écarté 53 de ses 83 fausses alertes.

    Un marché où la France compte déjà deux acteurs

    PAICS reste un outil de recherche. Or le marché de l’IA en échographie fœtale est occupé par des entreprises disposant d’autorisations réglementaires et d’appuis industriels, dont deux start-up françaises. Sonio, autorisée par la FDA en août 2023, (qui a été rachetée par Samsung Medison en 2024) et BrightHeart, spécialisée dans le cœur fœtal.

    Transposabilité France / Europe

    En France, le dépistage repose sur trois échographies, à 11–13 SA + 6 jours, 20–25 SA et 30–35 SA, encadrées par des référentiels d’images, de compte rendu et d’audit. Les anomalies suspectées sont adressées à l’un des 48 centres pluridisciplinaires de diagnostic prénatal (CPDPN). Un outil comme PAICS s’insérerait dans une plateforme opérationnelle, hospitalière ou territoriale, utilisée pendant l’examen, en amont de l’adressage au CPDPN. Le modèle d’évaluation de PAICS est applicable en France à trois conditions. Chacune suppose de préciser un référentiel ou de désigner un référent :

    • Les dix malformations de l’essai doivent être rapprochées des référentiels de la CNEOF, et l’éditeur doit tracer chaque alerte de l’IA et chaque décision de l’échographiste.
    • Une responsabilité opérationnelle identifiée. Chaque établissement ou réseau de périnatalité doit désigner qui valide le diagnostic, qui déclare les incidents et qui décide des mises à jour de l’outil.
    • Une évaluation avec un comparateur adapté au bénéfice revendiqué. Pour un gain de détection, le comparateur est l’échographiste non assisté, comme dans l’essai. Pour un gain d’organisation, c’est le parcours actuel jusqu’au CPDPN. La grille descriptive de la HAS pour les dispositifs médicaux intégrant de l’IA offre un point d’appui.

    Source : The Lancet Digital Health, publication scientifique (10 septembre 2026) – fiabilité : publication évaluée par les pairs