Europe

  • Allemagne : Susanne Ozegowski, ex-cheffe du numérique en santé, tire les leçons du dossier patient

    Allemagne : Susanne Ozegowski, ex-cheffe du numérique en santé, tire les leçons du dossier patient

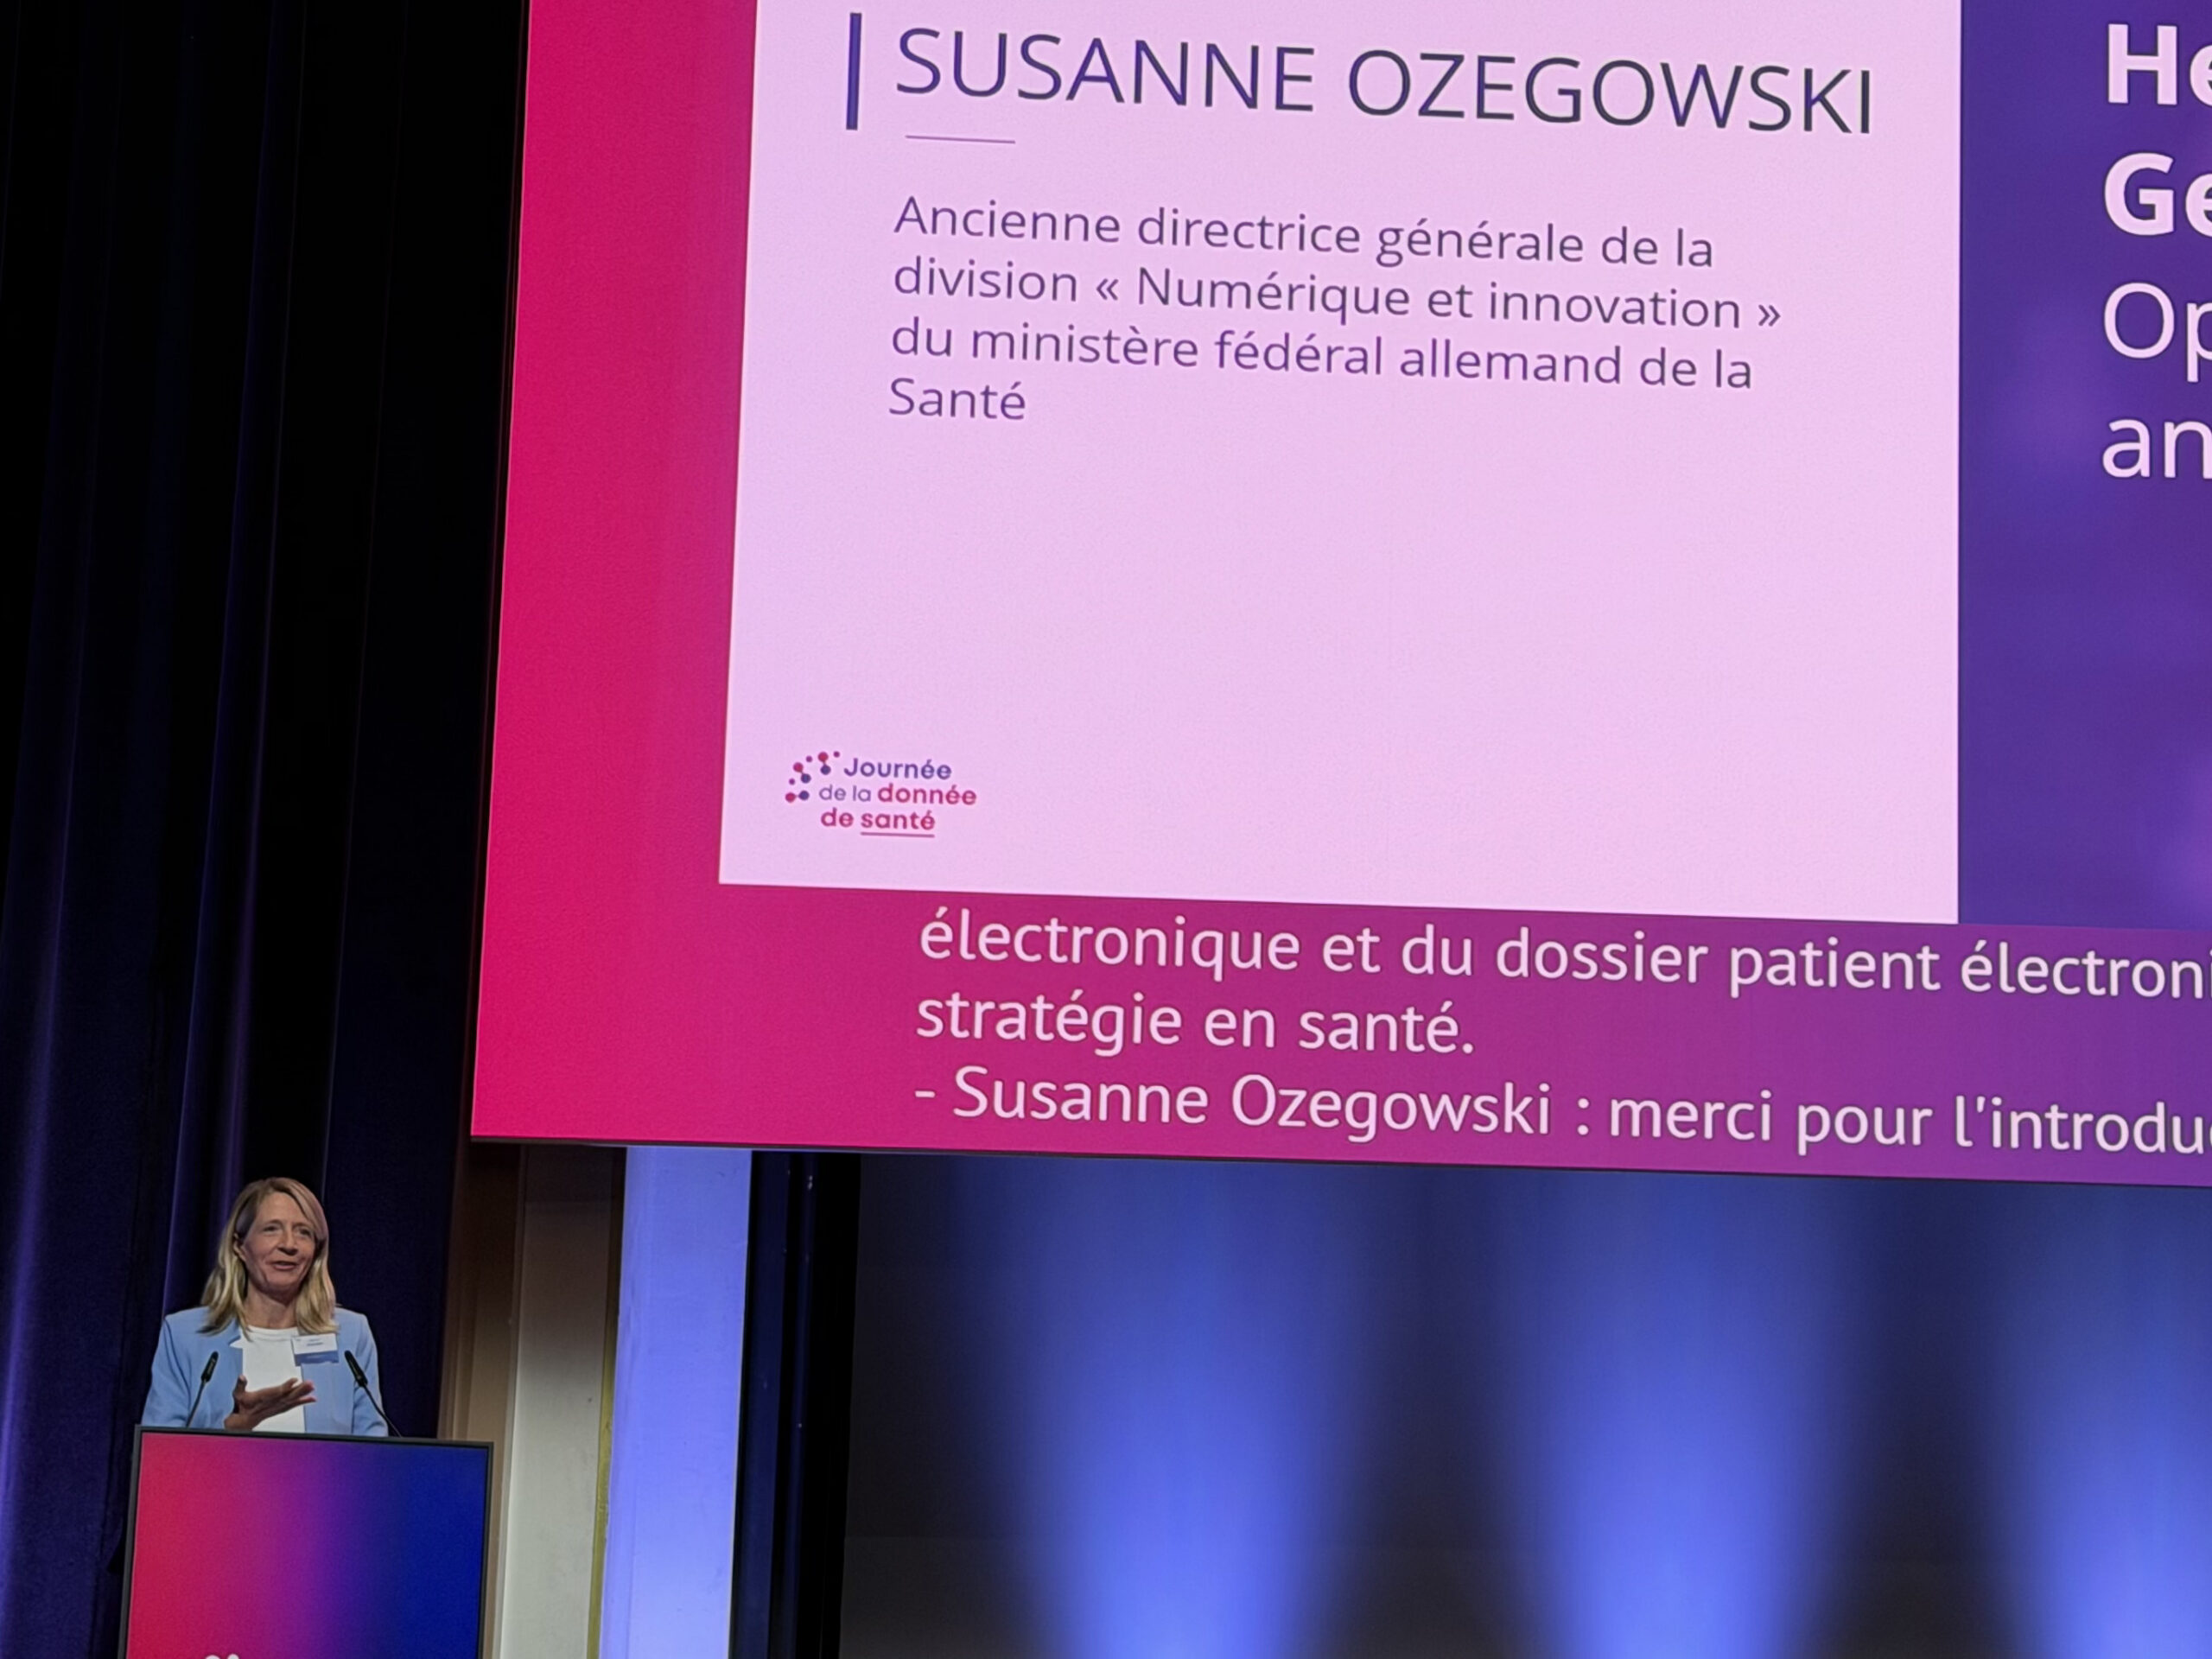
    Susanne Ozegowski a dirigé d’avril 2022 à décembre 2025 la division « Numérique et innovation » du ministère fédéral allemand de la Santé. À ce poste, elle a piloté le déploiement national de l’ordonnance électronique et du dossier patient électronique, les deux piliers de la numérisation du système de santé allemand. Invitée le 9 octobre 2026 à la deuxième Journée de la donnée de santé de l’AP-HP, elle a expliqué comment l’Allemagne a organisé le partage des données entre soignants, leur réutilisation pour la recherche et les obligations imposées aux éditeurs de logiciels. Son intervention vaut pour la France, qui poursuit les mêmes objectifs avec Mon espace santé et le Health Data Hub.

    Un dossier patient électronique ouvert par défaut

    Le dossier patient électronique allemand (elektronische Patientenakte, ePA) est désormais créé pour chaque assuré, sauf refus de sa part. Selon les chiffres présentés par Susanne Ozegowski, 65 millions de personnes en disposent. Médecins, pharmacies et hôpitaux y accèdent lorsque le patient présente sa carte d’assurance maladie. Les ordonnances électroniques, soit 1,5 milliard de prescriptions, alimentent automatiquement la liste des médicaments du patient. Un plan de médication doit compléter le dispositif.

    Pour l’ancienne responsable, la réussite tient d’abord à la méthode : la stratégie a été construite avec l’ensemble des acteurs du système de santé, et pas seulement avec les hôpitaux.

    L’interopérabilité imposée comme condition d’accès au marché

    Les logiciels des cabinets médicaux, des hôpitaux et des éditeurs ne se parlaient pas. Les autorités allemandes ont donc rendu les exigences d’interopérabilité contraignantes. « Désormais, si vous ne respectez pas les exigences d’interopérabilité, vous ne pourrez plus opérer sur le marché », a-t-elle expliqué.

    L’Allemagne a aussi revu les conditions de réutilisation des données. Le centre de données de recherche en santé (Forschungsdatenzentrum Gesundheit, présenté sous le nom de Health Data Lab) rassemble les données de remboursement de près de 90 % de la population, celle couverte par l’assurance maladie publique. Enrichies par les ordonnances électroniques, ces données sont accessibles selon la finalité du projet, et non selon le statut public ou privé du demandeur.

    Sécurité, souveraineté et confiance : les chantiers ouverts

    Plusieurs difficultés demeurent. Certains cabinets médicaux conservent leurs données sur leurs propres serveurs. Le recours à des fournisseurs américains soulève des questions de souveraineté. L’absence d’identifiant unique et permanent complique le rapprochement des informations d’un même patient.

    L’IA illustre les limites actuelles : une analyse des parcours de millions de patients n’a pas abouti, faute de données suffisamment structurées et d’outils adaptés, notamment de grands modèles de langage. Susanne Ozegowski a enfin insisté sur la confiance : la population allemande serait plus attachée au médecin qu’elle connaît qu’au système de santé dans son ensemble.

    Source : AP-HP, deuxième Journée de la donnée de santé, keynote de Susanne Ozegowski du 9 octobre 2026 (vidéo) – fiabilité : officielle ; parcours de l’intervenante d’après le Deutsches Ärzteblatt, 13 novembre 2025 – fiabilité : presse

  • EHDS : la Commission européenne consulte sur trois modèles communs d’accès aux données de santé

    EHDS : la Commission européenne consulte sur trois modèles communs d’accès aux données de santé

    La Commission européenne a ouvert le 16 octobre 2026 une consultation publique, jusqu’au 13 novembre, sur trois projets de modèles communs de demande et d’autorisation d’accès aux données de santé. Ces modèles sont prévus par le règlement sur l’espace européen des données de santé (EHDS), qui fixe le cadre juridique de la réutilisation des données de santé à l’échelle européenne. Ils doivent traduire ses règles en procédures applicables de la même manière dans tous les États membres.

    Trois modèles pour encadrer les demandes d’accès

    Le premier document concerne les demandes d’accès aux données de santé. Il doit permettre aux candidats d’expliquer les données recherchées et les modalités de leur utilisation, qu’il s’agisse de données anonymisées ou pseudonymisées consultées dans un environnement de traitement sécurisé.

    Le deuxième modèle porte sur les autorisations d’accès aux données de santé. Il vise à formaliser les données accessibles, les opérations de traitement permises et les conditions auxquelles elles sont soumises.

    Le troisième concerne les demandes visant à obtenir des résultats statistiques anonymisés, sans accéder directement aux données sous-jacentes. Cette procédure distingue ainsi l’accès aux données elles-mêmes de l’obtention de résultats agrégés.

    Des procédures à éprouver avant leur mise en œuvre

    Au-delà du contenu des formulaires, la consultation doit permettre d’évaluer leur facilité d’utilisation et leur capacité à limiter les démarches redondantes. La Commission invite notamment les chercheurs, les innovateurs et les autorités publiques à se prononcer sur la clarté des documents, leur proportionnalité et leur facilité de traitement.

    L’enjeu est opérationnel : des modèles harmonisés doivent rendre les demandes plus prévisibles d’un pays à l’autre, sans ajouter de complexité inutile aux démarches des organismes qui souhaitent réutiliser des données de santé. Ces documents contribueront ainsi à la mise en pratique du volet « utilisation secondaire » de l’EHDS.

    Les acteurs concernés peuvent transmettre leurs observations jusqu’au 13 novembre 2026 à minuit, heure de Bruxelles, sur la page de consultation de la Commission européenne. Leurs retours doivent contribuer à vérifier que ces modèles sont adaptés aux réalités du terrain avant leur mise en œuvre.

    Source : Commission européenne, consultation publique ouverte le 16 octobre 2026 – fiabilité : officielle

  • France-Allemagne : Lifen et iOMEDICO s’allient pour des études de vie réelle en oncologie

    Les deux partenaires promettent un interlocuteur unique et une méthodologie commune pour chaque projet. Les premiers projets doivent d’ailleurs être identifiés dans les prochains mois, avec une feuille de route européenne en oncologie et en hématologie.

    Le communiqué situe l’annonce dans le cadre de l’évaluation clinique commune européenne (JCA, joint clinical assessment), qui s’applique depuis janvier 2025 aux nouveaux médicaments anticancéreux. Cette procédure réunit les questions de tous les États membres, tandis que les agences nationales d’évaluation des technologies de santé (HTA) continuent d’exiger des données reflétant les pratiques de leur pays. Les projets conjoints viseront les standards de soins, les séquences de traitement, la prévalence de biomarqueurs, les bras de contrôle externes et les données après mise sur le marché.

    Registres prospectifs allemands et comptes rendus hospitaliers français

    iOMEDICO, fondée en 1996, pilote des registres prospectifs couvrant plus de 60 000 patients, alimentés par plus de 900 centres investigateurs allemands. Ces registres sont cités depuis 2012 dans près d’un quart des dossiers allemands d’évaluation du bénéfice en oncologie (procédure AMNOG), selon le communiqué. Lifen construit ses cohortes à partir des comptes rendus médicaux de près de 1 000 hôpitaux, dont son IA extrait les données cliniques, soit plus de 60 millions de documents par an. Sa méthode hybride, IA puis relecture par des experts, a été publiée dans Annals of Oncology en 2025. Avec Gustave Roussy, Lifen a lancé des cohortes nationales dans les cancers du poumon et de la prostate ; la cohorte poumon LUCC a été référencée par la HAS en septembre 2026.

    « Les essais contrôlés randomisés restent la méthode de référence, mais il est indispensable d’évaluer les traitements en vie réelle », déclare Jean-Frédéric Petit-Nivard, vice-président de Lifen Research. Pour le Dr Patrick Marschner, directeur médical d’iOMEDICO, le partenariat permet de répondre à ces questions « à l’échelle européenne, avec des données reconnues par les agences HTA ». Les deux entreprises disent vouloir étendre l’offre à d’autres pays européens. Aucun montant ni calendrier d’étude n’est communiqué.

    Source : Lifen et iOMEDICO, communiqué de presse (08/10/2026, PDF en anglais) · fiabilité : déclarative

  • EHDS : la France ouvre la concertation sur le cadre de mise en œuvre de l’Espace européen (19/11)

    La Direction générale de la recherche, de l’innovation et du numérique en santé (DGRINES) a ouvert le 8 octobre 2026 la concertation publique sur le cadre de mise en œuvre en France du règlement sur l’Espace européen des données de santé (EHDS, EEDS en français). La concertation est hébergée sur la plateforme de l’Agence du numérique en santé (ANS) et reste ouverte jusqu’au 19 novembre 2026. Présenté comme le fruit de plusieurs mois de travaux avec l’écosystème, le document doit traduire le règlement européen en orientations concrètes pour la France. L’objectif n’est pas seulement de rappeler les obligations européennes, mais de donner de la visibilité sur leur déclinaison nationale. Pour y participer : consulter la concertation.

    Passer du règlement européen à sa traduction française

    Le document s’organise autour de trois niveaux. Le premier revient sur ce que prévoit le règlement (UE) 2025/327, en décryptant ses principales obligations pour les rendre accessibles aux acteurs concernés.

    Le deuxième s’intéresse à leur mise en œuvre en France. Il doit notamment préciser les choix structurants envisagés, le rôle des différents acteurs et le calendrier associé à la mise en conformité. Cette dimension est particulièrement importante pour les établissements, professionnels, éditeurs et institutions qui devront adapter leurs organisations ou leurs solutions aux nouvelles exigences européennes.

    Enfin, le cadre identifie les sujets qui restent ouverts. La démarche assume ainsi de distinguer ce qui est déjà arrêté de ce qui doit encore faire l’objet d’arbitrages.

    Une concertation pour documenter des choix encore ouverts

    C’est précisément sur ce dernier point que la concertation prend son intérêt. Plutôt que de présenter un cadre entièrement figé, la démarche entend mettre sur la table les orientations envisagées et les questions encore en cours d’instruction.

    Cette approche vise à permettre aux acteurs de terrain de réagir aux choix proposés, mais aussi de faire remonter les contraintes opérationnelles susceptibles d’apparaître lors de leur mise en œuvre. Éditeurs, établissements de santé, professionnels, institutions et représentants des patients sont ainsi invités à contribuer.

    Cette concertation constitue une nouvelle étape dans la préparation française à l’EHDS : après la construction du cadre européen, l’enjeu est désormais de déterminer comment ses exigences pourront être appliquées dans l’environnement français, en tenant compte des infrastructures, des acteurs et des dispositifs déjà existants.

    Source : DGRINES, concertation publique sur la plateforme de l’ANS (08/10/2026) · fiabilité : officielle

  • Données de santé européennes : trois chantiers techniques avant mars 2027

    Données de santé européennes : trois chantiers techniques avant mars 2027

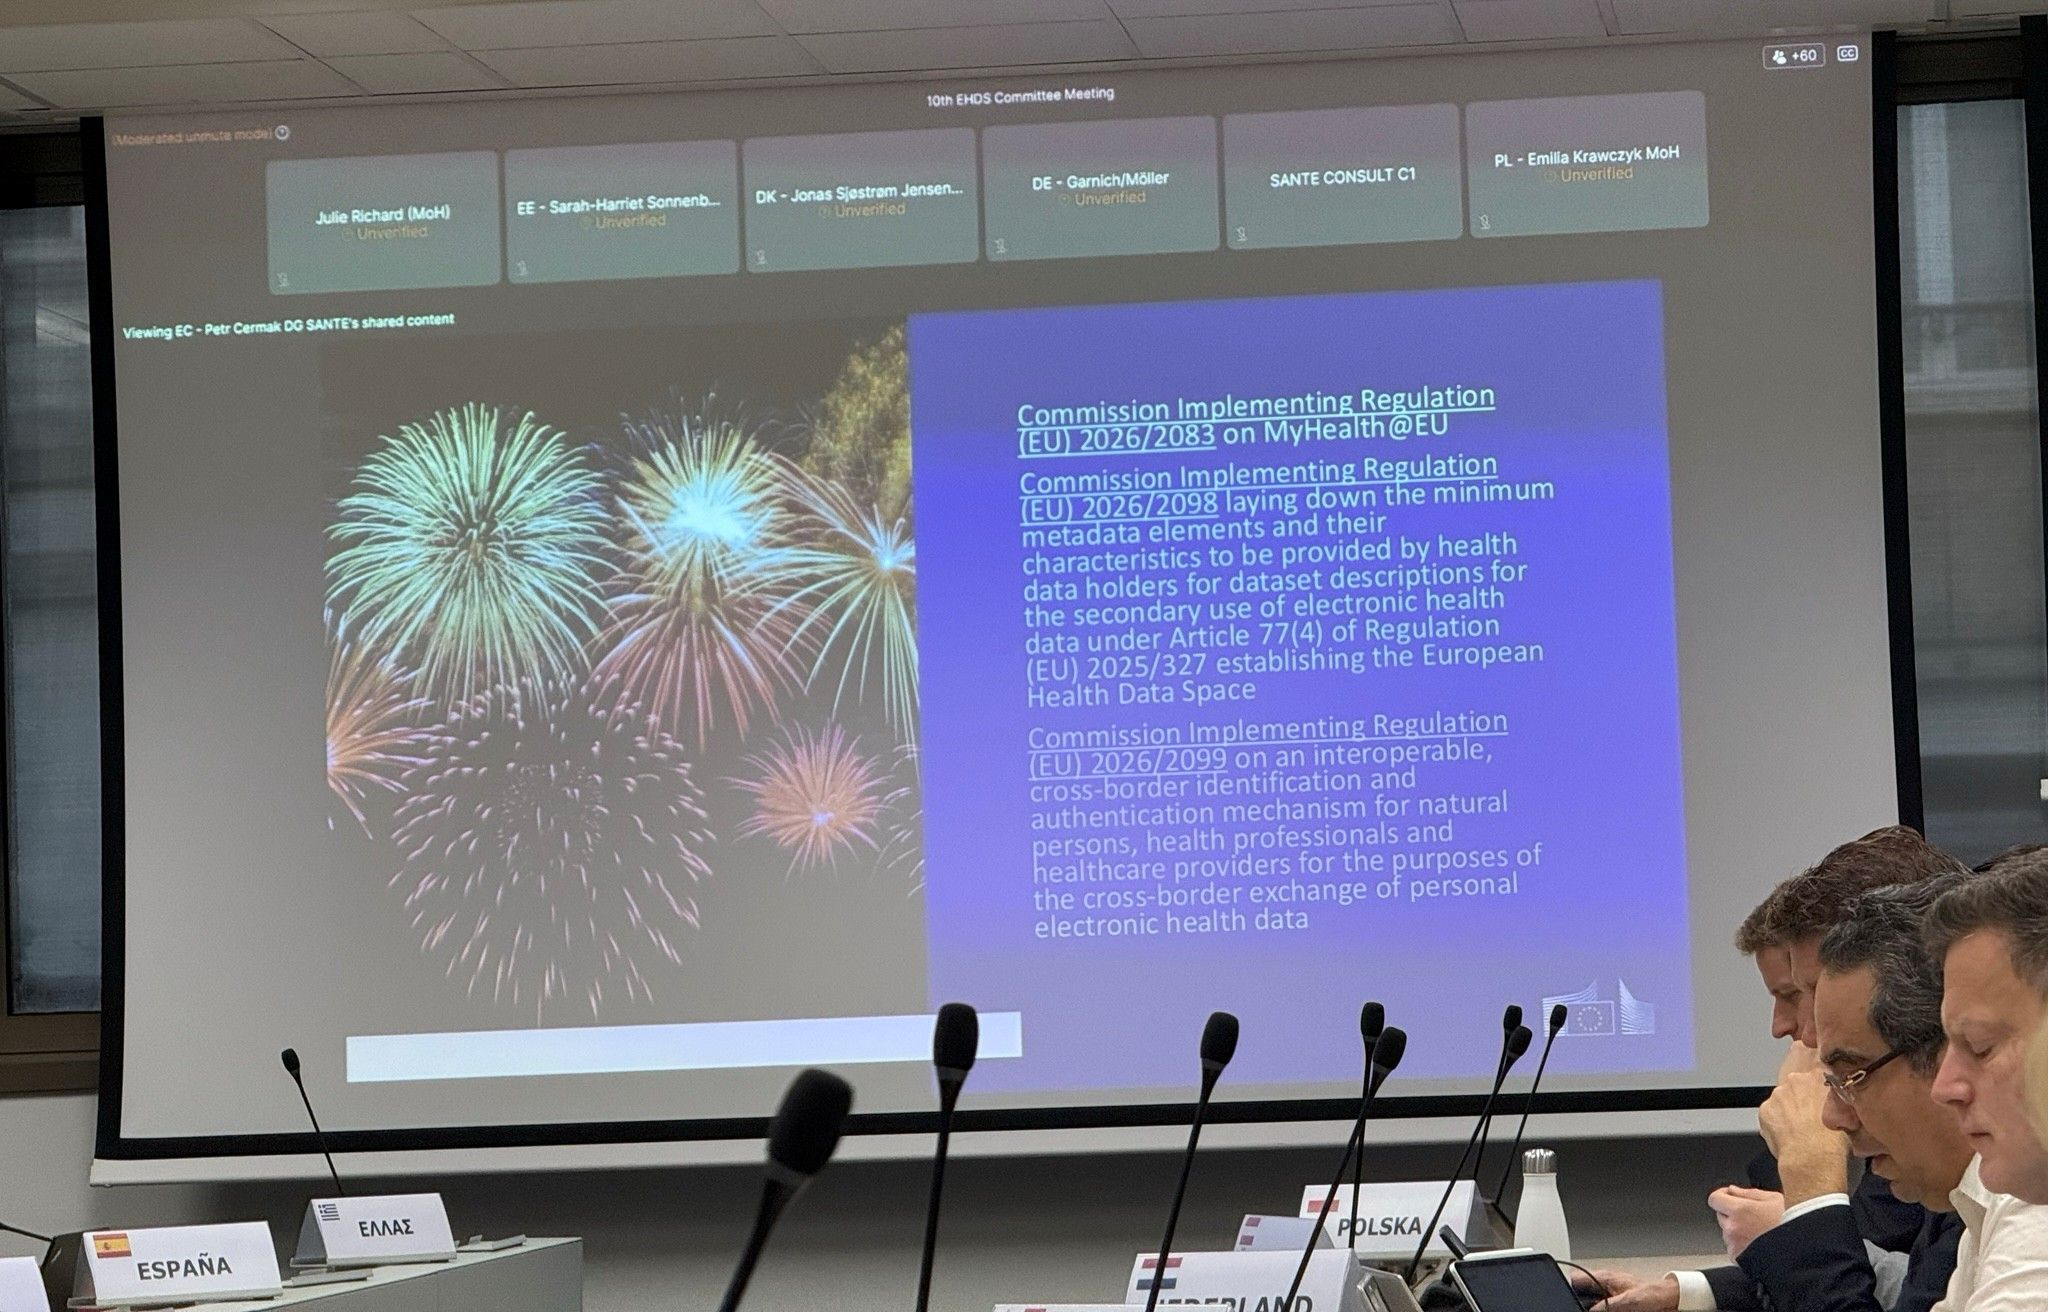
    Lors de sa 10e réunion, le 30 septembre 2026, le comité de l’espace européen des données de santé (EHDS) a examiné trois chantiers techniques : qualité des données, échange des dossiers et environnement de test. Fulvia Raffaelli, responsable de l’unité « Digital Health » de la Commission européenne, en rend compte dans une publication du 6 octobre. Elle rappelle l’échéance du 26 mars 2027 pour l’adoption d’un premier ensemble d’actes d’exécution.

    Un label pour qualifier les jeux de données

    Le premier chantier porte sur l’article 78 du règlement, consacré à la qualité et à l’utilité des données destinées à la réutilisation. Le comité a discuté d’un document de travail définissant les spécifications techniques du futur label européen et sa représentation visuelle. L’objectif est de rendre les caractéristiques des jeux de données plus lisibles, pour que les utilisateurs puissent apprécier leur adéquation à un projet de recherche ou d’évaluation.

    Un format commun pour échanger les dossiers

    Les travaux sur l’article 15 concernent le format européen d’échange des dossiers de santé électroniques, ou EEHRxF. Ce socle doit permettre aux systèmes nationaux et aux logiciels de professionnels d’échanger les données de santé selon des règles compatibles. Le comité poursuit à ce stade l’examen des spécifications : la réunion ne vaut pas adoption de ce texte.

    Un environnement commun pour tester les systèmes

    Le troisième document, lié à l’article 40, porte sur les exigences de l’environnement numérique européen de test des systèmes de dossiers de santé électroniques. Il vise à soutenir leur développement et leur évaluation dans un cadre commun.

    Pour les éditeurs et détenteurs de données, ces chantiers précisent les conditions techniques de mise en œuvre de l’EHDS. Les documents discutés et les actes déjà adoptés doivent rester distingués : les travaux de septembre ne signifient pas que l’ensemble du cadre technique est finalisé.

    Source : Fulvia Raffaelli, Commission européenne, publication LinkedIn (6 octobre 2026) · fiabilité : déclarative.

  • Cybersécurité : la transposition de NIS 2 arrive en séance à l’Assemblée nationale le 7 octobre 2026

    L’agenda de l’Assemblée prévoit aussi une séance sur ce texte le vendredi 9 octobre. Le projet transpose trois directives européennes : NIS 2 (sécurité des réseaux et des systèmes d’information), REC (résilience des entités critiques) et DORA (résilience opérationnelle numérique du secteur financier).

    Le texte est examiné en première lecture. Déposé au Sénat le 15 octobre 2024 avec engagement de la procédure accélérée, il a été adopté par les sénateurs le 12 mars 2025, puis par la commission spéciale de l’Assemblée le 10 septembre 2025 (texte n° 1779-A0, 505 amendements déposés). Il attendait depuis un an son inscription en séance. La date limite de transposition de NIS 2 était fixée au 17 octobre 2024 ; la Commission européenne a saisi la Cour de justice de l’UE contre la France en juillet 2026.

    Un point de désaccord subsiste sur l’article 16 bis, introduit au Sénat. Il interdit d’imposer aux fournisseurs de services de chiffrement des dispositifs qui affaiblissent volontairement la sécurité des communications, comme des clés de déchiffrement maîtresses. La Commission supérieure du numérique et des postes l’avait identifié comme le point de blocage politique du texte.

    Pour la santé, NIS 2 étend les obligations de gestion des risques et de notification des incidents aux « entités essentielles » et « importantes » : établissements de santé, laboratoires, fabricants de dispositifs médicaux critiques, éditeurs et hébergeurs, sous la supervision de l’ANSSI. L’agence a estimé à près de 15 000 le nombre d’entités concernées en France, dans 18 secteurs.

    Le calendrier reste serré : l’examen du budget 2027 doit débuter le 13 octobre à l’Assemblée, et une navette avec le Sénat suivra la première lecture. Les décrets d’application fixeront ensuite les seuils et les délais applicables aux établissements et aux industriels.

    Source : Assemblée nationale, dossier législatif et ordre du jour de la séance publique (consultés le 30 septembre 2026) ; Next, 23 septembre 2026 – fiabilité : officielle ; calendrier susceptible d’évoluer.

  • État de l’Union 2026 : la santé prioritaire pour l’IA, un plan européen contre les canicules annoncé

    La santé figure parmi les cinq secteurs retenus pour accélérer l’usage de l’IA industrielle, avec les transports, l’agroalimentaire, l’industrie manufacturière avancée et la défense et l’espace. Dans son discours sur l’état de l’Union du 16 septembre, Ursula von der Leyen, présidente de la Commission européenne, fixe à novembre l’annonce des initiatives sectorielles. Les États membres, les eurodéputés, les industriels et les entrepreneurs seront invités à y participer.

    La mammographie comme cas d’usage

    La présidente prend le dépistage du cancer du sein comme exemple : l’IA doit aider à détecter davantage de cancers, plus tôt, et soutenir les choix diagnostiques et thérapeutiques des médecins. Elle défend une assistance aux professionnels, et non leur remplacement.

    Dans sa réaction au discours, le commissaire à la Santé Olivér Várhelyi rattache cette priorité au paquet santé proposé le 16 décembre 2025. Le Biotech Act vise à accélérer les autorisations d’essais cliniques entre pays et à faciliter l’accès des entreprises aux investissements. La révision des règles sur les dispositifs médicaux prévoit notamment la numérisation des procédures et des délais plus prévisibles pour les évaluations de conformité. Le plan Safe Hearts prévoit aussi de mobiliser l’IA et les outils numériques pour la prévention, la détection et le traitement des maladies cardiovasculaires. Várhelyi y associe l’Espace européen des données de santé pour la réutilisation des données en recherche et en innovation.

    Canicules : préparer les soins primaires, l’hôpital et les urgences

    Ursula von der Leyen annonce également un plan européen contre les canicules, avec quatre priorités : alerte précoce, préparation sanitaire, adaptation et rafraîchissement urbains, protection des personnes vulnérables. Elle évoque des hôpitaux et des établissements pour personnes âgées exposés à des températures dangereuses pendant l’été.

    L’avis adopté le 30 juillet 2026 par le Comité de sécurité sanitaire précise plusieurs mesures d’organisation : tester régulièrement les plans chaleur-santé, coordonner les autorités sanitaires et la protection civile, et former les soignants aux pathologies liées à la chaleur. Il recommande une coordination entre soins primaires, hôpitaux et services d’urgence pour absorber les hausses de fréquentation.

    Les recommandations portent aussi sur le suivi des stocks de solutés intraveineux, de solutions de réhydratation et de dispositifs de refroidissement. Elles prévoient de respecter les conditions de stockage des médicaments et dispositifs médicaux, et d’adapter les traitements lorsque la situation clinique le justifie, notamment pour les patients atteints de maladies chroniques.

    Sources : discours sur l’état de l’Union, 16 septembre 2026 ; avis du Comité de sécurité sanitaire, 30 juillet 2026 (fiabilité : officielle) ; publication d’Olivér Várhelyi sur LinkedIn (fiabilité : déclarative).

  • Radiologie : l’Espagne veut accélérer l’usage clinique de l’IA contre le cancer cérébral

    Radiologie : l’Espagne veut accélérer l’usage clinique de l’IA contre le cancer cérébral

    L’IA produit déjà des biomarqueurs, mais peine à franchir le dernier kilomètre

    En neuroradiologie, l’IA permet aujourd’hui d’extraire des images médicales des informations quantitatives difficiles à obtenir manuellement à grande échelle. Mais pour la Commission IA de la Seram le problème n’est donc plus seulement de savoir si un algorithme peut produire une information pertinente, mais s’il peut transformer cette information en élément utilisable dans une décision médicale. Cette situation illustre une difficulté plus large de l’IA médicale : une performance obtenue sur une cohorte de recherche ne constitue pas, à elle seule, une preuve d’utilité clinique.

    Entre innovation et adoption, « vallée de la mort » devient le principal verrou :

    Pour la Seram, l’enjeu est donc de réduire ce que les acteurs décrivent comme une « vallée de la mort » entre innovation et adoption.

    La première condition avancée est la validation multicentrique. Les algorithmes doivent être confrontés à différents hôpitaux, équipements et populations afin de vérifier que leur performance ne dépend pas trop fortement du contexte dans lequel ils ont été développés. La Seram insiste aussi sur l’intégration de l’IA dans le quotidien du radiologue.

    Cette logique explique également l’accent mis sur l’interopérabilité : pour les radiologues espagnols, les solutions doivent pouvoir fonctionner au-delà d’un fabricant ou d’un établissement donné. La portabilité devient ainsi un critère de passage à l’échelle.

    Passer du résultat algorithmique à la décision clinique

    La position de la Seram marque finalement une distinction importante entre automatisation et médecine. L’IA peut rendre les mesures plus objectives et reproductibles, mais elle ne remplace pas l’interprétation du spécialiste. Dans le cancer cérébral, une donnée issue de l’imagerie doit notamment être mise en regard du contexte clinique du patient et des autres informations disponibles.

    Cela déplace donc la question de la valeur de l’IA : le sujet n’est plus uniquement la précision de l’algorithme, mais sa contribution à une meilleure décision.

    Une formation des professionnels qui est inévitable :

    La Seram ne demande d’ailleurs pas de transformer les médecins en ingénieurs. Elle défend plutôt une montée en compétence permettant aux professionnels de comprendre les principes, les conditions de validation et les limites des technologies qu’ils utilisent.

    Le message est ainsi moins celui d’une accélération à tout prix que d’un changement de méthode pour sécuriser l’accélération : mieux sélectionner les outils, les tester dans des environnements variés et les intégrer directement aux pratiques. Le véritable défi pour l’IA en oncologie cérébrale pourrait désormais être moins de produire de nouveaux algorithmes que de construire les conditions permettant à ceux qui ont déjà démontré leur utilité d’atteindre effectivement le patient.

    Source : Democratada.es, 22 septembre 2026 – presse espagnole 

  • Royaume-Uni : vers une régulation de l’IA en santé tout au long de son cycle de vie

    Royaume-Uni : vers une régulation de l’IA en santé tout au long de son cycle de vie

    De l’autorisation ponctuelle à un suivi continu

    Le point de départ de la commission est un décalage entre le cadre actuel et les caractéristiques des logiciels d’IA. Un dispositif médical classique peut être évalué dans un environnement relativement stable. À l’inverse, les performances d’un algorithme peuvent évoluer avec les données, les populations prises en charge, les équipements ou les pratiques d’un établissement. La commission considère ainsi que l’approche réglementaire doit mieux intégrer le cycle de vie du produit.

    Elle recommande notamment une révision du UK Medical Devices Regulations 2002, avec une classification davantage fondée sur le risque clinique, les bénéfices attendus et le cycle de vie du dispositif. Le rapport appelle également à revoir les limites de l’auto-déclaration pour certains dispositifs de classe I lorsque leur usage présente des risques significatifs pour les patients.

    La mise en place d’une autorisation par étapes :

    Le changement le plus structurant concerne toutefois l’autorisation par étapes. Un système pourrait être déployé dans un périmètre limité, par exemple dans certains établissements ou pour une population définie, avant une extension conditionnée aux résultats observés. L’objectif est de produire davantage de preuves en conditions réelles tout en limitant initialement l’exposition au risque.

    La performance de l’IA devient une donnée à surveiller

    Cette logique répond directement au problème de la dérive des performances. Un modèle peut rester techniquement inchangé mais perdre en pertinence après une évolution des équipements, des populations ou des parcours de soins. Une baisse progressive de sensibilité ou une hausse des faux positifs peut ainsi apparaître sans qu’un incident grave ne déclenche immédiatement une procédure de vigilance.

    La commission veut donc renforcer les données issues du monde réel, avec des indicateurs récurrents, des seuils d’alerte et des procédures précisant quand investiguer, restreindre ou suspendre l’utilisation d’un système. Elle préconise également des évaluations de l’équité entre groupes de patients, afin qu’une performance moyenne satisfaisante ne masque pas des écarts pour certaines populations.

    Le Royaume-Uni dispose déjà d’un terrain d’expérimentation pour cette approche. La MHRA AI Airlock, un bac à sable réglementaire lancé pour tester les difficultés spécifiques aux dispositifs médicaux utilisant l’IA, a achevé sa deuxième phase en mai 2026. Ses travaux ont notamment porté sur la surveillance post-commercialisation, la production de preuves et les évolutions des algorithmes.

    Une régulation qui dépasse le seul fabricant

    L’autre enjeu est celui de la responsabilité. La commission considère que le fabricant ne peut pas porter seul la surveillance d’un système déployé dans les soins : hôpitaux, cliniciens, fournisseurs technologiques et régulateurs interviennent également dans la chaîne. Elle recommande donc de clarifier les responsabilités avant le déploiement, notamment sur le suivi des performances et les mesures à prendre en cas de retrait du dispositif.

    Le but n’est pas dé créer de nouvelles certifications :

    Le projet britannique dessine ainsi moins une nouvelle certification de l’IA qu’un modèle de supervision continue, dans lequel l’autorisation, le déploiement, la collecte de preuves et la vigilance seraient davantage intégrés. Reste désormais au gouvernement et à la MHRA à transformer ces recommandations en règles opérationnelles, avec des moyens de supervision adaptés.

    Source : rapport de la National Commission into the Regulation of AI in Healthcare, 10 septembre 2026 · fiabilité : élevée (rapport officiel, recommandations non encore reprises par le gouvernement).

  • EEDS : gouvernance, droits des patients, redevances, trois chantiers à boucler avant mars 2027

    EEDS : gouvernance, droits des patients, redevances, trois chantiers à boucler avant mars 2027

    Entré en vigueur le 26 mars 2025, le règlement (UE) 2025/327 relatif à l’espace européen des données de santé (EEDS) encadre l’accès de chaque citoyen à ses données (usage primaire) et leur réutilisation pour la recherche, l’innovation et les politiques publiques (usage secondaire). Le Journal de Droit de la Santé et de l’Assurance Maladie (JDSAM), revue de l’Institut Droit et Santé, lui consacre le dossier de son n°47 (juillet 2026). Né du constat, révélé par la crise du Covid, d’un accès insuffisant aux données pour la recherche européenne, le texte oblige l’écosystème à « se poser certaines questions », résume Nesrine Benyahia (Dr Data), qui a structuré le colloque co-organisé avec l’Institut Droit et Santé autour de trois axes : la gouvernance, les droits des patients et le modèle économique.

    Pourquoi cela compte : À partir du 26 mars 2029, toute réutilisation de données de santé électroniques en Europe (recherche, innovation, politiques publiques) obéira aux règles du règlement EEDS. Pour les hôpitaux, les industriels et les chercheurs, cela signifie de nouvelles obligations de transparence, un droit de refus opposable par chaque patient et un système de redevances encore en construction. Pour la France, c’est aussi une question d’attractivité et de souveraineté sur les données qui entraîneront les IA de demain.

    Une gouvernance à désigner avant mars 2027

    Le règlement crée un nouvel acteur, l’organisme responsable de l’accès aux données (ORAD), chargé de quatre familles de missions : délivrer les autorisations d’accès, assurer la transparence (catalogue des données, registre des demandes, résultats des études), contrôler et sanctionner, et réguler les redevances. Certaines de ces missions sont déjà exercées en France par la Cnil ou la Plateforme des données de santé, d’autres sont entièrement nouvelles. Qui seront les ORAD français ? La question n’est pas tranchée, mais le ministère privilégie un petit nombre d’organismes, appuyés sur des détenteurs de données de confiance auxquels une partie des missions pourra être déléguée. La désignation doit intervenir avant le 26 mars 2027, et une loi d’adaptation sera nécessaire.

    Concrètement, l’EEDS est un « espace à construire » brique par brique explique Yacine Daquin (Plateforme des données de santé) : un catalogue national de métadonnées au format Health DCAT-AP, une demande d’accès unique instruite par l’ORAD, une mise à disposition des données par les détenteurs sous trois mois renouvelable une fois, un traitement en environnement sécurisé et l’export de résultats anonymes uniquement. La France dispose déjà d’un catalogue de métadonnées et d’un environnement de traitement sécurisé éprouvé, atouts pour le déploiement national.

    Des droits renforcés, une articulation à construire

    Le règlement consacre également un droit à l’information renforcé (article 58) et un droit de refus discrétionnaire à l’usage secondaire (article 71), sans se substituer au RGPD ni à la loi « informatique et libertés », qui restent applicables (Manon de Fallois, Commission nationale de l’informatique et des libertés). Ce droit de refus s’exerce à tout moment et sans justification, mais ne vaut pas pour les autorisations déjà délivrées ; les États membres pourront l’écarter, au seul profit d’organismes publics, pour des finalités d’intérêt public comme la recherche sur les maladies rares.

    Pour la juriste, la nouveauté réside moins dans les droits eux-mêmes, proches du droit d’opposition de l’article 74 de la loi française, que dans leur articulation avec les futurs organismes responsables de l’accès aux données (ORAD).

    La confiance des citoyens, condition du dispositif :

    L’enjeu est d’abord celui de la confiance : 75 % des Français ignorent qu’un EEDS est en cours de création et seuls 53 % connaissent leurs droits (d’après le dernier baromètre citoyen de la PDS). Le précédent britannique, où un programme de partage des données de médecine générale a été suspendu après plus d’un million d’oppositions, montre le prix d’un déficit de transparence. Les lignes directrices TEHDAS2 proposent un « point d’information des citoyens », portail public en langage clair, à articuler avec les portails de transparence existants et Mon Espace Santé.

    Du côté des usagers, les patients ne s’opposent pas au partage de leurs données lorsqu’il sert l’intérêt général, mais ils refusent que les traitements soient réalisés « dans leur dos » explique Arthur Dauphin (France Assos Santé). Les données de santé sont les droits « les moins bien connus » des usagers, et la crainte d’une exploitation commerciale par des acteurs privés reste forte. La société civile défend donc le maintien d’une évaluation éthique et scientifique indépendante des projets, aujourd’hui assurée par le Cesrees et la Cnil pour le SNDS, et rappelle que la compétitivité française repose sur la richesse de ses bases (69 millions de personnes, plus de 3 000 variables) plutôt que sur des délais d’instruction réduits. La récente sanction de 5 millions d’euros prononcée par la Cnil contre Iqvia illustre, selon l’association, la réalité des dérives.

    Des redevances pour compenser la mise à disposition

    L’article 62 du règlement prévoit des redevances proportionnelles au coût de mise à disposition, au bénéfice des ORAD et des détenteurs de données. Les lignes directrices TEHDAS2, soumises à consultation publique à l’automne 2025, privilégient un modèle centralisé à facture unique géré par l’ORAD (Julie Baussand, Plateforme des données de santé). Les 83 contributions reçues, dont 16 % françaises, réclament des règles harmonisées et une meilleure prévisibilité tarifaire : 73 % des répondants prévoient de comparer les tarifs des ORAD entre pays.

    Un modèle économique encore incomplet

    Pour les établissements dotés d’un entrepôt de données de santé, la réutilisation a un coût réel, entre infrastructure « socle » conforme au référentiel de la Cnil et l’industrialisation des traitements, alors que 80 % des données de santé restent non structurées (Samantha Pasdeloup, Elsan). Selon elle, la redevance EEDS ne suffira pas : une subvention d’infrastructure sera nécessaire, au moins dans un premier temps, au nom de l’attractivité de la France pour la recherche clinique et de la souveraineté des IA en santé.

    Le calendrier est serré : ORAD désignés avant le 26 mars 2027, loi « informatique et libertés » adaptée avant 2029. D’ici là, c’est la lisibilité du dispositif pour les patients qui décidera de son acceptation.

    Source : Institut Droit et Santé (Université Paris Cité), Journal de Droit de la Santé et de l’Assurance Maladie (JDSAM) n°47, dossier consacré à l’espace européen des données de santé, juillet 2026, texte intégral · fiabilité : officielle.