Face à un développement rapide des solutions d’IA en santé, les attentes se sont renforcées du côté des établissements, des professionnels et des patients. L’écosystème réclame un cadre lisible et opérationnel, capable de traduire les exigences réglementaires et éthiques en outils concrets. Le guide proposé par la DNS constitue une première réponse à cette demande.
Accompagner le déploiement de l’IA en santé
En 2025, la Délégation au numérique en santé propose un guide d’implémentation pour encadrer les systèmes d’intelligence artificielle en santé selon des principes éthiques. La société Nabla en devient le premier testeur en conditions réelles. L’IA transforme la pratique médicale, notamment en renforçant l’aide au diagnostic, en analysant des données cliniques complexes ou en automatisant certaines tâches. Ces avancées nécessitent un encadrement pour garantir l’équité, la transparence et le respect des droits fondamentaux. Pour répondre à cette exigence, la DNS a publié en 2022 des recommandations en faveur d’une approche dite « éthique by design ». En 2025, ces travaux ont abouti à la rédaction d’un guide d’implémentation de systèmes d’IA (SIA) en santé éthiques. Il s’articule autour de cinq principes : bienfaisance, non-malfaisance, autonomie, équité et éco-responsabilité. Ce guide, à destination des fournisseurs de SIA, complète les textes existants comme le RGPD ou le règlement européen sur l’IA. Il vise à fournir une grille de lecture adaptée aux spécificités du domaine de la santé.
Nabla, premier retour d’expérience sur le terrain
L’entreprise Nabla est la première à avoir mené une autoévaluation de son assistant médical basé sur l’IA, en appliquant le guide dans un contexte industriel réel. Cette expérimentation teste l’applicabilité des critères proposés, à identifier les zones d’interprétation et à formuler des retours d’usage. Selon Alexandre Lebrun, CEO de Nabla, cette démarche s’inscrit dans une volonté d’engagement et de transparence ; « Ce guide est une avancée importante. En le testant dès sa phase de concertation, nous avons voulu jouer notre rôle : celui d’un acteur engagé, transparent et responsable. »
Ce retour d’expérience a également permis à la DNS d’évaluer la robustesse de son guide et de mieux en cerner les conditions de déploiement. L’interaction entre acteurs publics et industriels amorce une dynamique de co-construction. Les résultats de cette première phase alimenteront la version finale du guide, attendue pour juin 2025.
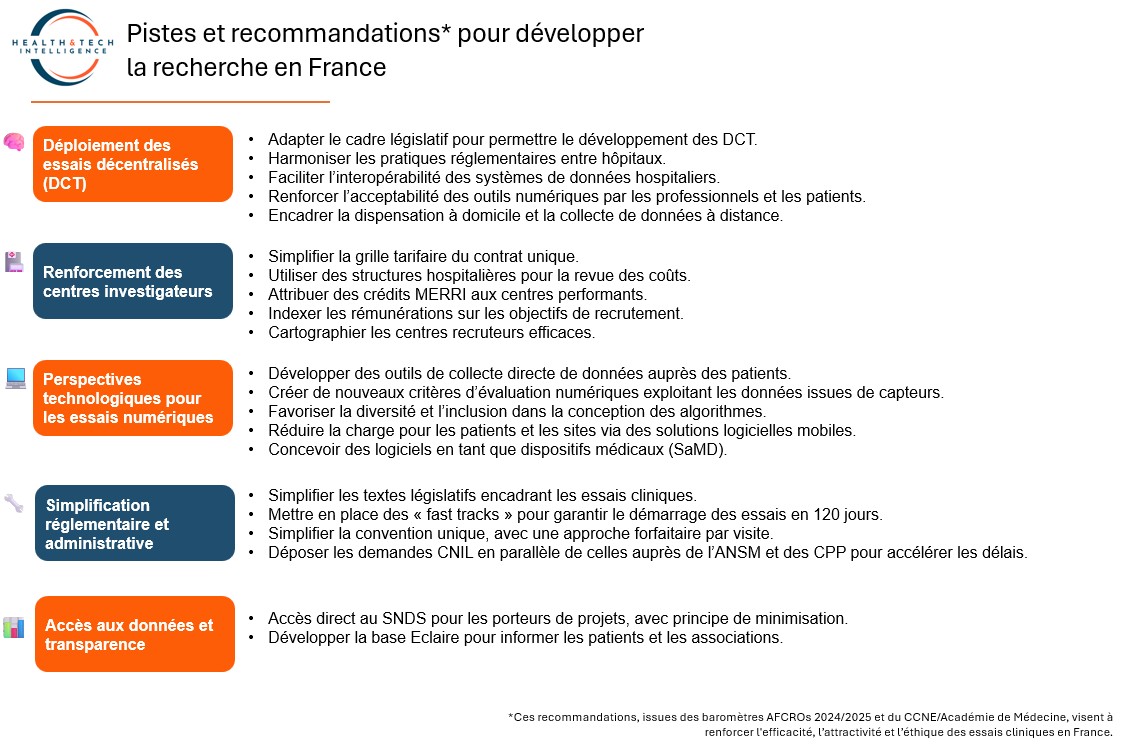
Pour rester compétitive sur le segment industriel, la France pourrait s’inspirer des pratiques espagnoles. Le baromètre2025 AFCROs – Chiffres clés de la recherche clinique en France recommande notamment :
Une simplification des procédures administratives et réglementaires.
Une meilleure valorisation des centres investigateurs.
Un accès simplifié aux données du SNDS.
Et une transparence accrue à destination des patients.
Le paradoxe Français : entre excellence académique et recul industriel
Le paysage français de la recherche clinique présente un paradoxe. D’un côté, la recherche académique affiche une excellence reconnue, incarnée par l’INSERM, premier déposant académique européen en recherche biomédicale. De l’autre, la France se positionne à la troisième place européenne en matière de participations aux essais cliniques, derrière l’Espagne et l’Allemagne. La France représente 50 % de participation aux essais industriels en Europe.
Une dynamique européenne en baisse depuis deux ans (-22,2%)
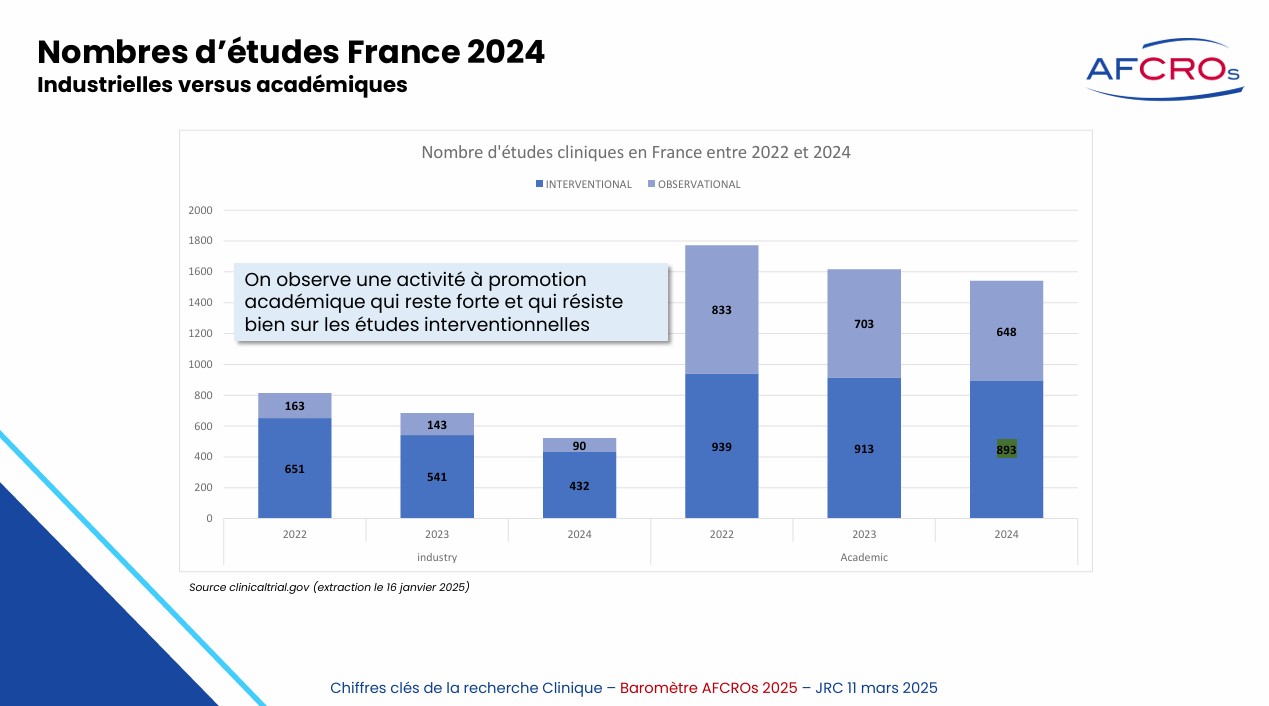
Le Baromètre AFCROs 2025 confirme une tendance observée depuis la fin de la crise sanitaire : le nombre d’études cliniques diminue en Europe. 833 en 2022, contre 648 en 2024 pour la rubrique “observationnelle” et 939 en 2022, contre 893 en 2024 pour la rubrique “interventionnelle”, soit une baisse respective de 22,2% et 4,9% en deux ans. Concernant les dispositifs médicaux, la baisse est comparable à celle observée pour les médicaments. Toutefois, la réduction du nombre d’études est plus notable du côté des essais observationnels, une tendance cohérente avec les nouvelles exigences réglementaires européennes sur les DM et DMDIV.
AFCROs – Chiffres clés de la recherche clinique en France – Baromètre 2025
Une érosion est alimentée par deux freins :
Des délais administratifs plus longs que la moyenne européenne (160 jours pour initier un essai en France contre 149 en Espagne)
Et des difficultés de recrutement (86 % d’atteinte des objectifs d’inclusion contre 94 % chez nos voisins ibériques par exemple).
Cette baisse généralisée s’explique donc en partie par l’impact des nouveaux règlements européens sur les médicaments et dispositifs médicaux, dont la mise en œuvre nécessite encore des ajustements opérationnels. Parallèlement, la concurrence d’autres régions, notamment l’Asie-Pacifique et les États-Unis, s’intensifie. Avec 2062 essais cliniques enregistrés en 2024, la France conserve malgré tout son rang de premier pays européen (en volume global d’études), toutes catégories et promotions confondues. Cette position repose principalement sur la vitalité de sa recherche académique. En revanche, sur les essais à promotion industrielle, la France se classe derrière l’Espagne, qui renforce sa place de leader en Europe grâce à une organisation jugée plus efficace sur les délais d’autorisations, d’ouverture de sites et d’inclusion des patients. L’Allemagne, quant à elle, enregistre la baisse relative la plus importante et cède deux places au classement au profit de la France et du Royaume-Uni.
Oncologie et maladies rares : des bastions à valoriser pour renforcer l’attractivité industrielle
Par ailleurs, la France conserve son leadership européen en recherche clinique en oncologie, une position stable depuis cinq ans. Ce dynamisme s’étend également aux études sur les maladies rares, malgré une baisse du volume observée dans l’ensemble des pays européens. Ces domaines constituent des atouts pour le positionnement international de la France. Pour capitaliser sur ces forces, le Baromètre AFCROs souligne l’intérêt d’une orientation plus offensive à destination des industriels. En s’inspirant des dynamiques du sud de l’Europe, et en particulier de l’organisation espagnole, la France pourrait améliorer ses performances dans les essais à promotion industrielle. Des progrès en matière de rapidité administrative, d’ouverture des sites et de logistique pourraient ainsi renforcer l’attractivité du territoire auprès des promoteurs du médicament et du dispositif médical.
Méthodes innovantes, IA, données : la recherche clinique s’adapte à de nouveaux standards
La recherche clinique connaît une transformation importante, portée par trois dynamiques :
L’exploitation des données de vie réelle.
Le développement des traitements personnalisé.
Et l’essor de l’intelligence artificielle (IA).
Ce nouveau contexte favorise l’émergence d’approches méthodologiques innovantes telles que les essais adaptatifs, les bras de contrôle externes, la modélisation in silico ou encore l’usage de données synthétiques. Ces modèles offrent une souplesse d’analyse et une réduction des contraintes logistiques, particulièrement pertinentes dans des spécialités comme l’oncologie ou les maladies rares, où la France dispose déjà d’un ancrage solide. L’application de l’IA à la recherche clinique hospitalière apparaît comme un levier pour réconcilier la qualité scientifique de la recherche française avec les impératifs opérationnels des industriels : réduction des délais, ciblage optimisé des patients, et soutien à des protocoles plus agiles. Cette évolution mobilise un large éventail d’acteurs – directions de la recherche clinique et de l’innovation (DRCI), start-ups spécialisées, intermédiaires de données et groupes pharmaceutiques – dont les pratiques permettront d’identifier les technologies disponibles, leurs usages validés, ainsi que les conditions concrètes de leur déploiement. L’enjeu consiste à maintenir l’excellence académique tout en regagnant l’intérêt des promoteurs industriels, en industrialisant les innovations issues des établissements hospitaliers et en intégrant les solutions numériques au cœur des protocoles de recherche.
En misant sur l’IA, la France pourrait surmonter ses freins actuels et se repositionner dans la compétition européenne
Dans un livre blanc publié avec le soutien d’AI for Health, le cabinet Artefact dresse un état des lieux des transformations à l’œuvre dans les essais cliniques sous l’impulsion de l’IA. Chaque étape du processus – conception, recrutement, gestion – est concernée, avec à la clé des gains de temps, de coûts et d’efficacité.
Des délais raccourcis, de 2 ans, dès la phase de conception
Selon Artefact, l’IA permettrait de raccourcir jusqu’à deux ans le développement de nouveaux traitements, tout en réduisant les coûts des essais cliniques de 25 % et la phase de recrutement de 90 %. Première étape ciblée, la conception des protocoles bénéficie des grands modèles de langage comme TrialGPT ou AutoTrial, capables de générer des critères d’éligibilité et de prédire les chances de succès d’un essai. L’analyse de résumés d’essais antérieurs, réduite de plusieurs mois à quelques semaines, et l’optimisation de protocoles (ex. : bioéquivalence pédiatrique) illustrent les gains observés. Artefact estime une réduction moyenne de 30 % sur les délais de conception.
Examiner de 100 patients en quelques secondes
Le recrutement reste un point de blocage pour de nombreux essais cliniques. L’IA apporte ici aussi des solutions : analyse automatisée des dossiers médicaux, prédiction des abandons, sélection des sites, amélioration du consentement. Une étude en oncologie pédiatrique rapporte une baisse de 90 % de la charge de travail liée au recrutement. Chez Johnson & Johnson, l’identification d’un patient éligible est passée de 30 à 4 heures. Un outil utilisé dans un essai sur le cancer du poumon a examiné 102 patients en 15,5 secondes, avec une précision de 91,6 %.
Suivi, qualité, analyse : réduction du temps de rédaction des rapports
Dans la phase d’exécution, l’IA appuie la gestion des risques (RBQM), l’analyse des données, ou encore les essais cliniques décentralisés. Elle réduit jusqu’à 52 jours la rédaction des rapports. Artefact estime que ces innovations peuvent réduire les coûts de 25 % et accélérer le développement d’un médicament de 1 à 2 ans.
Un écosystème multi-acteurs
Microsoft et Novartis utilisent l’IA générative pour prédire en temps réel les résultats d’essais. IBM Watson Health croise littérature scientifique et données d’essais pour améliorer les protocoles. Verily, filiale d’Alphabet, centralise les données patients via sa plateforme Baseline. Apple, de son côté, a obtenu l’approbation de la FDA pour utiliser l’Apple Watch dans le suivi de patients en essais. Du côté des startups, Unlearn.ai conçoit des jumeaux numériques, Klineo et TrialSpark automatisent le recrutement, AiCure et Castor supervisent l’adhésion des patients, et Inato augmente la diversité dans les essais. Selon son PDG, Inato a permis de doubler la vitesse de recrutement tout en multipliant par quatre le taux de participation des patients non blancs.
Protection et harmonisation des données, modèles d’IA, … des freins encore structurants
Artefact identifie plusieurs défis à surmonter pour une adoption pérenne de l’IA. Sur le plan réglementaire, la protection des données, la cybersécurité et l’explicabilité des modèles sont autant d’enjeux critiques. Charlotte Pouchy (DEEMEA) évoque un cadre européen rigoureux mais avantageux. Brice Miranda (Servier) alerte sur l’absence d’harmonisation des formats de données, frein majeur dans les maladies rares. Enfin, les biais dans les jeux de données soulèvent des questions éthiques sur l’équité des résultats produits par l’IA.
Cinq couches réglementaires pour encadrer les usages de l’IA
L’intelligence artificielle (IA) s’est imposée comme un outil d’accélération dans la recherche clinique et pharmaceutique : identification de molécules candidates, optimisation des essais, sélection automatisée des patients éligibles ou encore suivi en temps réel des résultats. L’analyse de données massives permet d’améliorer la performance des protocoles, mais ces usages soulèvent des enjeux juridiques et éthiques de plus en plus encadrés.
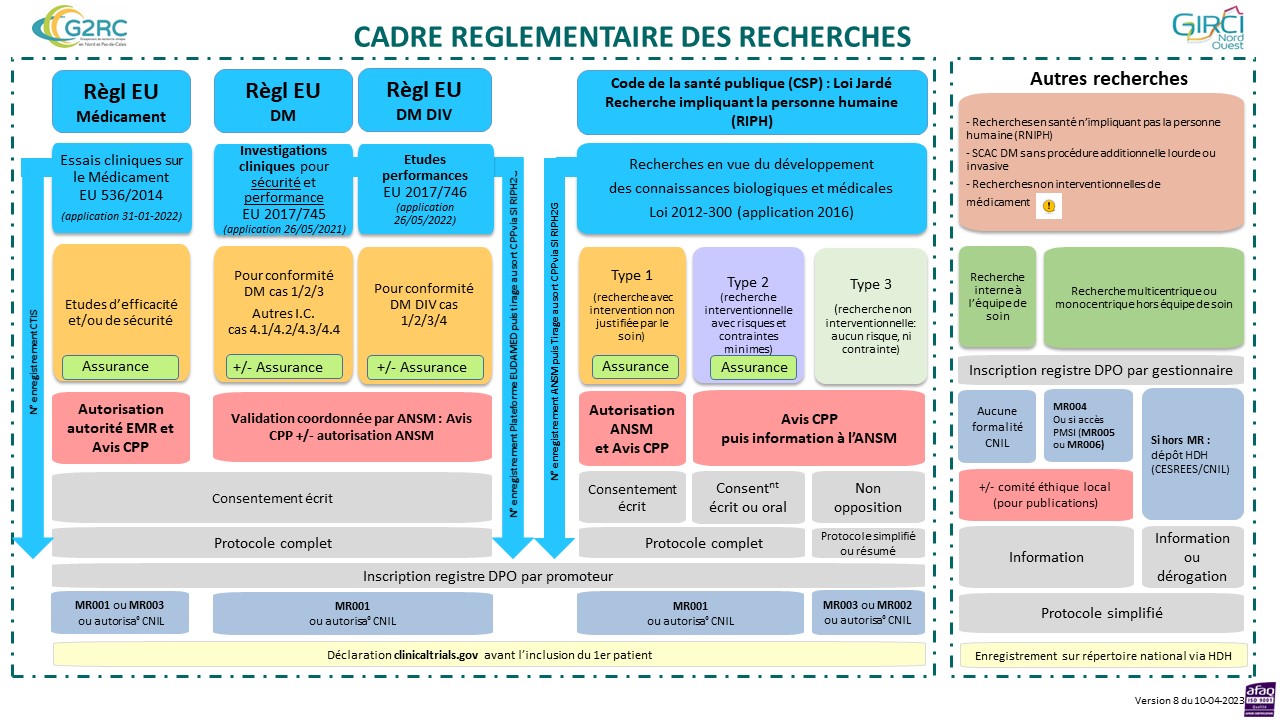
L’intelligence artificielle utilisée dans la recherche clinique est désormais encadrée par cinq niveaux réglementaires cumulés. L’AI Act impose, en complément des dispositifs existants (Code de la santé publique, loi Jardé, RGPD, DM, DM-DIV), un nouveau régime d’exigences techniques, documentaires et organisationnelles. Le tableau de synthèse actualisé du Groupe de réflexion sur la recherche clinique (G2RC) dresse un panorama élargi du cadre juridique applicable aux recherches impliquant des technologies d’IA. À ce jour, les projets doivent se conformer à cinq corpus réglementaires :
La loi Jardé (recherches impliquant la personne humaine).
Ce dernier classe l’IA dans la santé parmi les systèmes à « haut risque », impliquant une conformité renforcée avant tout déploiement.
Des exigences spécifiques pour l’IA à « haut risque »
Selon l’AI Act, les systèmes d’IA utilisés en recherche clinique — que ce soit pour le recrutement automatisé de patients, la stratification de cohortes, la détection d’événements indésirables, ou l’analyse prédictive de résultats — doivent répondre à plusieurs critères :
Une évaluation rigoureuse des risques liés à l’algorithme.
La traçabilité complète des données utilisées et des décisions produites.
Une documentation technique détaillée sur le fonctionnement du système.
Et une supervision humaine explicite.
Ces éléments doivent être validés en parallèle des procédures nationales : déclaration auprès de l’ANSM, demande d’autorisation de mise sur le marché (pour les DM ou DM-DIV), avis éthique, etc.
Promoteurs, investigateurs et éditeurs : des responsabilités élevées
Le recours à une IA ne peut être considéré comme une simple externalisation technologique. Le promoteur de l’essai est juridiquement responsable de la conformité de l’outil utilisé. Cela implique :
La qualité et représentativité des données d’entraînement.
La gestion des biais algorithmiques.
Et la transparence sur les critères de décision du modèle.
Les investigateurs doivent être formés à ces technologies pour pouvoir en juger la pertinence scientifique. Les éditeurs et fournisseurs doivent fournir une documentation exhaustive et garantir la traçabilité réglementaire de leurs produits. Les éditeurs de solutions doivent garantir la conformité réglementaire de leurs produits, fournir une documentation complète et assurer leur traçabilité.
Recommandations institutionnelles en cours de formalisation
Face à cette montée en complexité, plusieurs autorités proposent des lignes directrices. Plusieurs institutions ont publié des recommandations complémentaires. L’Agence européenne des médicaments (EMA) insiste sur la validation indépendante des modèles, la reproductibilité des résultats et la documentation des limites. La Haute Autorité de santé (HAS) recommande en France l’adoption de chartes éthiques, la traçabilité algorithmique et l’accès rétrospectif aux décisions prises par l’IA. L’OMS, de son côté, dans son rapport Ethics and Governance of Artificial Intelligence for Health, appelle à la transparence, à la protection des droits des patients et à la limitation des biais. Le Comité européen de la protection des données (CEPD) formule également des lignes directrices pour encadrer l’usage des données de santé. Ces recommandations visent à sécuriser le recours à l’IA sans pénaliser l’innovation.
Vers une innovation encadrée dès la conception
Les perspectives offertes par l’IA sont fortes : ciblage plus précis des inclusions, alertes automatisées en temps réel, analyses à grande échelle sur données multimodales. Mais leur intégration dans des protocoles de recherche devra être pensée « by design », c’est-à-dire conforme réglementairement dès la phase de conception. Pour les industriels de l’IA, les CROs ou les start-ups du secteur, cette évolution impose une stratégie réglementaire active, en lien avec les autorités compétentes. L’encadrement européen affiche ainsi sa volonté : ne pas ralentir l’adoption de l’IA en santé, mais la rendre fiable, vérifiable et acceptable dans le cadre de la recherche biomédicale.
La société Aíma Diagnostics, basée à Grenoble, propose une solution de dépistage et de suivi du cancer reposant sur une biopsie liquide de 10 mL couplée à une analyse par IA. Cette technologie vise deux applications cliniques : la détection précoce multi-cancer (MCED) chez les personnes asymptomatiques, et la surveillance des maladies résiduelles minimales (MRD) après traitement.
Chez les patients déjà traités par chirurgie, le test permet de détecter des fragments d’ADN tumoral circulants (cfDNA) pour évaluer la persistance éventuelle de cellules cancéreuses. L’enjeu est de guider les décisions thérapeutiques post-opératoires, en évitant une chimiothérapie inutile ou en anticipant une récidive. Destiné à la population générale, le test d’Aíma identifie des altérations génomiques spécifiques aux cancers, avant même l’apparition des premiers symptômes (outil de dépistage). Le développement de la technologie est piloté par Arnaud Sandrin (CEO), Michael Blum (CTO), expert en bio-informatique, et Romain Boidot (CSO).
Aíma vise précision, simplicité et déploiement massif pour le diagnostic du cancer
Selon ses concepteurs, cette approche permet :
Une détection plus sensible de biomarqueurs spécifiques au cancer.
Une intervention en amont de l’apparition des symptômes.
Un diagnostic sans recours à des procédures invasives.
Une amélioration du suivi post-traitement et des chances de survie.
Le test s’appuie sur l’analyse d’ADN tumoral libre circulant (cfDNA) extrait d’un échantillon sanguin, traité dans un laboratoire. Les données génomiques obtenues sont ensuite interprétées à l’aide d’algorithmes propriétaires d’IA, optimisés pour la détection avec une faible proportion de faux positifs. Aíma affirme que sa solution est capable d’être déployée à grande échelle pour des millions de patients.
L’appel à projets cible plusieurs types d’automatisation, notamment :
La préparation automatisée des doses unitaires de médicaments.
La dispensation individuelle nominative automatisée (PDA).
Le stockage et la délivrance automatisée de médicaments ou dispositifs médicaux.
Des solutions innovantes comme les stocks sécurisés dans les unités de soins ou la dispensation ciblée de dispositifs médicaux stériles pour actes chirurgicaux.
Les équipements de pharmacotechnie ainsi que les simples renouvellements non associés à une réorganisation sont exclus du dispositif. Le financement couvre jusqu’à 50% du prix des équipements retenus, dans la limite d’un plafond ajusté selon le nombre de projets. Sont également pris en compte : les coûts de livraison, d’installation, de qualification, ainsi que les logiciels et interfaces nécessaires.
Établissements éligibles et calendrier
Peuvent candidater : les établissements publics de santé, les hôpitaux d’instruction des armées, les Espic (y compris les SMR), les établissements de santé mentale et d’HAD, sous réserve de disposer d’une pharmacie à usage intérieur (PUI). Une PUI intervenant dans un groupement de coopération sanitaire (GCS) peut aussi porter un projet. Les dossiers doivent être adressés aux agences régionales de santé (ARS) avant le 15 septembre. Les ARS rendront leur avis pour le 28 novembre, après instruction par un jury national.
Les projets sélectionnés bénéficieront d’un accompagnement par l’Anap, chargé de suivre leur mise en œuvre. À terme, l’objectif est également de capitaliser sur ces expérimentations pour produire et diffuser des référentiels organisationnels et technologiques à destination de l’ensemble des acteurs impliqués dans la chaîne du médicament.
Dans un environnement marqué par la digitalisation croissante des processus logistiques et la recrudescence des cybermenaces, Cegedim Business Services annonce le lancement du module Hospi-Secu pour les fournisseurs. Dédiée aux industriels du médicament, dispositifs médicaux et équipements biomédicaux, cette nouvelle version de la solution sécurise et trace les échanges avec les établissements de santé.
En cas de défaillance technique, de cyberattaque ou de coupure volontaire du flux EDI (cut-off annuel, migration ERP), Hospi-Secu prend le relais. Ce fonctionnement permet de maintenir l’activité sans rupture, évitant tout impact sur la chaîne d’approvisionnement. Le module garantit :
La poursuite des échanges avec les établissements et logisticiens pour la gestion des commandes et des livraisons.
Une reprise automatique des processus en temps réel, via un relais sécurisé.
L’intégration rétrospective des données dans l’ERP dès son rétablissement.
Une architecture pensée pour s’intégrer aux ERP des industriels de santé
Pensée pour s’intégrer sans friction aux environnements existants, la solution repose sur une architecture interopérable avec les ERP des fournisseurs. Elle peut être déployée sans perturber les processus déjà en place. Développée par Cegedim Business Services, filiale du groupe Cegedim spécialisée dans les solutions digitales pour les fonctions finance, achats, ventes et RH, la solution vise à renforcer la résilience de l’ensemble de la filière santé face aux interruptions numériques.
« Avec Hospi-Secu, nous assurons une continuité des échanges, même en cas d’arrêt volontaire ou d’incident technique majeur », précise Christophe Couvreur, Directeur Santé Hôpital chez Cegedim Business Services. « Cette approche proactive permet de fiabiliser les flux, sans rupture. »
PillPack est désormais accessible aux assurés Medicare pour faciliter la prise de traitements multiples.
Amazon lance un outil pour aidants familiaux afin de gérer les prescriptions à distance (1 personne sur 5).
L’offre combine logistique, prix transparents et outils numériques pour améliorer l’accès aux traitements.
PillPack désormais accessible aux assurés Medicare
Amazon Pharmacy a annoncé le 3 juin l’extension de son service PillPack aux bénéficiaires de l’assurance santé Medicare Part D. PillPack propose des livraisons mensuelles de médicaments pré-triés et organisés par date et heure de prise. Ce service vise en particulier les patients polymédiqués, comme les plus de 50 millions d’assurés Medicare Part D, dont une majorité souffre de maladies chroniques multiples. Avec cette ouverture, les bénéficiaires peuvent désormais recevoir leurs traitements dans des conditionnements facilitant leur observance, tout en utilisant leur assurance.
Amazon mise sur les aidants pour soutenir l’observance thérapeutique
Amazon a également lancé une fonctionnalité dédiée aux aidants, permettant à un proche de gérer les prescriptions via son propre compte Amazon Pharmacy. Le client peut inviter l’aidant par SMS, lequel accède ensuite à l’interface après avoir complété un bref formulaire. Cette solution vise les 20 % d’adultes américains qui s’occupent d’un membre de leur famille. Ces outils participent à la transition vers des soins pilotés par les consommateurs, favorisant l’autogestion numérique, sans dépendre des canaux traditionnels.
La stratégie d’Amazon mêle accessibilité financière, innovation logistique et outils numériques pour les proches
L’intégration conjointe de PillPack et de l’outil pour aidants reflète également une adaptation aux attentes croissantes autour du maintien à domicile. Ces innovations se combinent à une politique tarifaire différenciante. Amazon Pharmacy affiche des prix transparents, des réductions via coupons, une compatibilité avec la plupart des assurances et propose RxPass, un service réservé aux abonnés Prime, avec des médicaments éligibles pour 5 $ par mois. Or, selon Forrester, 71 % des professionnels de santé déclarent que le coût élevé des médicaments freine l’accès aux traitements. Ces initiatives s’attaquent directement aux causes évitables d’aggravation des maladies chroniques.
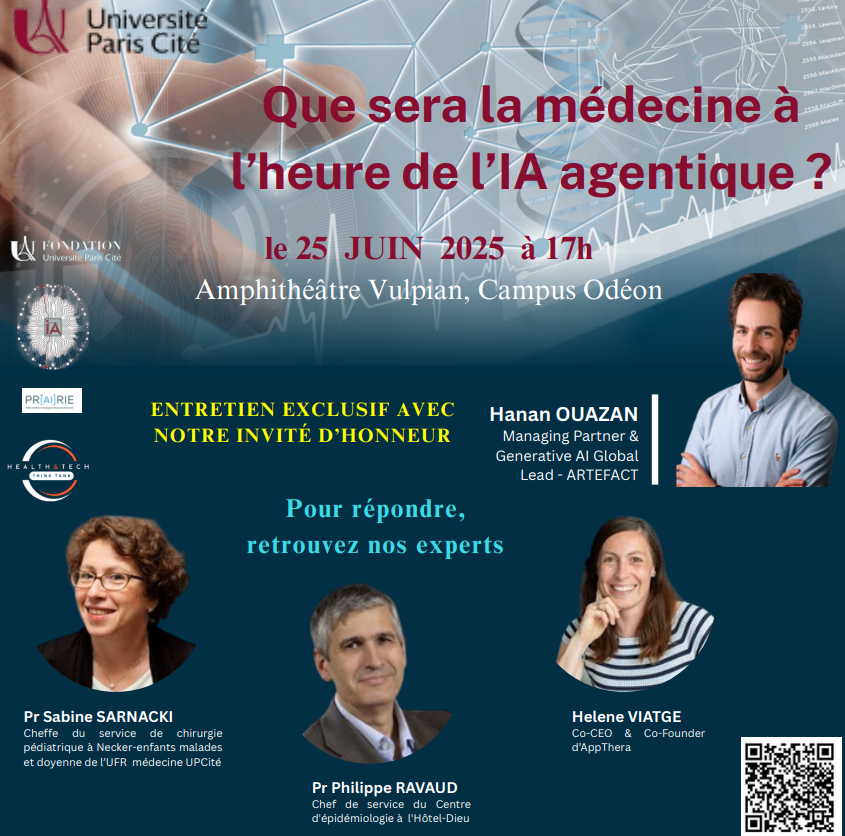
25 juin à 17h : chercheurs et professionnels de santé réunis à Paris autour de l’IA agentique
L’IA agentique est une forme d’intelligence artificielle qui peut agir de manière autonome pour atteindre des objectifs, en s’adaptant à son environnement. Dans le domaine de la santé, elle va bien au-delà de la simple production de contenu. Présentée en mars 2025 à la HIMSS US de Las Vegas, l’IA agentique s’impose comme un outil nécessaire dans la transformation des systèmes de soins. En France, elle pousse les acteurs du secteur à revoir leurs pratiques : nouveaux usages médicaux, réorganisation des équipes, évolution des métiers, tout en prenant en compte les enjeux éthiques et réglementaires.
L’Université Paris Cité, en partenariat avec le programme PR[AI]RIE, organise une table ronde intitulée « Que sera la médecine à l’heure de l’IA agentique ? » le 25 juin à 17h, à l’amphithéâtre Vulpian (Campus Odéon). L’événement est organisé avec le soutien de Care Insight, partenaire de cette initiative. La session sera modérée par Anne-Marie Armanteras, présidente du Think Tank Health&Tech, et coorganisée par la professeure Stéphanie Allassonnière.
Des intervenants issus du terrain et de la recherche
Mikael Ouazan, Managing Partner et Generative AI Global Lead chez Artefact, sera l’invité d’honneur pour un entretien exclusif. La table ronde réunira également :
Pr Sabine Sarnacki, cheffe du service de chirurgie pédiatrique à Necker et doyenne de l’UFR Médecine de l’Université Paris Cité
Pr Philippe Ravaud, professeur d’épidémiologie et directeur scientifique de l’Hôtel-Dieu
Les échanges porteront sur les perspectives cliniques, les défis éthiques, les impacts organisationnels et les conditions de déploiement responsable de l’IA agentique en santé.
Participation sur inscription
Lieu : Amphithéâtre Vulpian – Campus Odéon.
L’événement est gratuit mais soumis à inscription via ce lien.
ONCOPILOT analyse 8 000 scanners pour dépasser les limites des critères RECIST 1.1
L’équipe, menée par le Dr Paul Hérent (Institut Curie), présente ONCOPILOT, un modèle fondation basé sur des examens scanner (CT), conçu pour assister les radiologues dans l’évaluation des tumeurs solides. En se basant sur plus de 8 000 scans et 6 229 lésions annotées*, le modèle intègre des invites visuelles interactives (clic-point, boîtes englobantes, points d’édition) et vise à dépasser les limites des méthodes actuelles de suivi tumoral longitudinal, telles que RECIST 1.1.
Malgré leur statut de référence, les critères RECIST 1.1 souffrent d’une faible reproductibilité, d’un faible rendement informatif et d’une forte variabilité inter-observateurs, notamment pour les mesures de l’axe long, avec des erreurs dépassant 20 %. Les mesures linéaires sont jugées de plus en plus insuffisantes, notamment face à des tumeurs de formes irrégulières. Les approches volumiques, plus sensibles aux variations de taille, offrent des biomarqueurs prometteurs mais restent chronophages à réaliser manuellement.
Un modèle fondation promptable et interactif
ONCOPILOT repose sur l’architecture SAM, adaptée à l’imagerie médicale. Le modèle a été pré-entraîné sur un corpus anatomique général (2 374 scans) avant d’être spécialisé en oncologie via un affinement supervisé sur des tumeurs d’origines variées. Trois modalités d’annotation ont été testées : point, boîte englobante (bbox) et édition interactive (point-edit). L’édition permet notamment de corriger les erreurs de segmentation en temps réel par interaction positive ou négative avec le masque prédictif.
Segmentation tumorale : un score DICE de 0,79 en mode interactif
ONCOPILOT atteint un score DICE moyen de 0,79 en mode point-edit, surpassant le modèle de référence nnUnet utilisé dans le challenge ULS23. Le modèle maintient de bonnes performances y compris sur des tumeurs de morphologie irrégulière ou de petite taille, notamment grâce à l’interactivité du mode point-edit qui corrige les biais initiaux. Pour les mesures RECIST, ONCOPILOT atteint une précision comparable à celle des radiologues, avec une erreur médiane de 1,1 mm contre 1,3 mm pour ces derniers. L’outil réduit également la variabilité inter-lecteurs (1,7 mm contre 2,4 mm) et le temps de mesure (17,2 s contre 20,6 s), sans optimisation spécifique de la plateforme. Testé sur une cohorte multicentrique externe (87 lésions de 37 patients), ONCOPILOT conserve des scores DICE élevés, notamment en mode point-edit (0,79), et dépasse les modèles généralistes comme SAM-Med3D. La performance sur les tumeurs pulmonaires est meilleure dans cette cohorte (lésions plus grandes) que dans le jeu de test initial où les nodules étaient majoritairement petits.
Perspectives et conditions d’adoption clinique
Si ONCOPILOT marque un progrès en termes d’automatisation, d’exactitude et d’efficience, son adoption clinique nécessitera des études sur l’évaluation longitudinale complète de patients avec tumeurs multiples et sur l’impact réel sur les décisions thérapeutiques. La facilité d’usage des invites visuelles laisse entrevoir une courbe d’apprentissage modérée pour les radiologues.
Le 30 mai dernier, la société Raidium a annoncé le lancement de son modèle d’IA ONCOPILOT conçue pour mesurer les tumeurs solides en 3D Couvrant sept organes, elle assiste les radiologues dans la génération accélérée de biomarqueurs volumétriques.
*Machado, L., Alberge, L., Philippe, H., Ferreres, E., Khlaut, J., Dupuis, J., Le Floch, K., Gatenyo, D. H., Roux, P., Grégory, J., Ronot, M., Dancette, C., Boeken, T., Tordjman, D., Manceron, P., & Hérent, P. (2025). A promptable CT foundation model for solid tumor evaluation. npj Precision Oncology, 9(1), 121. https://doi.org/10.1038/s41698-025-00903-y
Modèle IA du NHS interrompu : les généralistes dénoncent un défaut de consultation sur les données Covid
Développé par le NHS England et testé par des équipes de l’University College London et du King’s College London, le modèle Foresight s’inscrivait dans un pilote national visant à explorer les apports de l’IA en matière d’intervention précoce et de personnalisation des soins. Le projet reposait sur un accord de partage de données entre NHS England et un consortium de chercheurs réunis par le British Heart Foundation Data Science Centre, validé par le GP Profession Advisory Group.
Cependant, le projet Foresight, entraîné sur des données dé-identifiées de 57 millions de patients anglais, a été interrompu à la demande du comité commun du British Medical Association et du Royal College of General Practitioners, qui affirme ne pas avoir été informé de l’utilisation de données issues des cabinets médicaux collectées pour la recherche Covid-19.
Le NHS, sommé de s’expliquer, invoque un environnement sécurisé
La suspension intervient après l’intervention du comité commun IT des généralistes, porté par la British Medical Association (BMA) et le Royal College of General Practitioners, qui a découvert que les données issues des cabinets médicaux, collectées durant la crise sanitaire, avaient été utilisées sans consultation préalable. Le Dr David Wrigley, vice-président du comité des généralistes de la BMA, a déclaré que les procédures habituelles de gouvernance n’avaient pas été clairement respectées ni communiquées.
Face à ces éléments, le comité a demandé à NHS England de s’auto-saisir auprès du régulateur, l’Information Commissioner’s Office (ICO), et de suspendre temporairement le traitement des données en attendant que les faits soient établis. L’accent est mis sur la nécessité de garantir que les principes du RGPD soient appliqués à chaque étape.
NHS England affirme que le projet a été mené dans son environnement sécurisé (Secure Data Environment), inaccessible de l’extérieur, et que tous les résultats sont validés en interne avant toute extraction pour garantir l’impossibilité d’identification des patients. Toutefois, cette communication n’a pas suffi à apaiser les inquiétudes sur la transparence du processus.
Cet épisode souligne la sensibilité autour de l’usage secondaire des données de santé.